Déficit en adénylosuccinate-lyase

| CIM-10 | E79.8 |
|---|---|
| OMIM | 103050 |
| DiseasesDB | 33422 |
| MeSH | C538235 |
 Mise en garde médicale
Le déficit en adénylosuccinate-lyase est une maladie métabolique autosomique récessive rare, caractérisée par la présence de riboside de succinylaminoimidazolecarboxamide (riboside SAICA) et de succinyladénosine (d) (S-Ado) dans le liquide cérébrospinal et les urines[1],[2]. Ces deux succinylpurines sont les dérivés déphosphorylés du ribotide SAICA (SAICAR) et de l'adénylosuccinate (S-AMP), les deux substrats de l'adénylosuccinate-lyase (ADSL), qui catalyse une réaction importante de la voie de novo de la biosynthèse des purines. L'ADSL catalyse deux réactions distinctes dans la synthèse des nucléotides puriques, impliquant toutes deux la β-élimination du fumarate pour produire du ribotide d'aminoimidazole carboxamide (AICAR) à partir du SAICAR ou de l'adénosine monophosphate (AMP) à partir du S-AMP[2],[1],[3].
Types
L'ADSLD est divisée en trois catégories selon la gravité des symptômes : la forme néonatale fatale, le type I et le type II. Cependant, les symptômes se manifestant sous forme de spectre, il n'existe pas de critères stricts pour déterminer la catégorie à laquelle un patient doit être rattaché[4].
Forme néonatale fatale
Les patients atteints de cette forme d'ADSLD présentent une encéphalopathie néonatale fatale, une insuffisance respiratoire, une absence de mouvements spontanés et des crises d'épilepsie réfractaires. Des symptômes prénataux possibles, tels que la microcéphalie, le retard de croissance intra-utérin, la perte de la variabilité de la fréquence cardiaque fœtale et l'hypokinésie, ont été rapportés. Le décès survient dans les premières semaines de vie[4].
- Type I
Il s'agit de la forme la plus courante d'ADSLD. Les symptômes qui apparaissent au cours des premiers mois de vie comprennent des crises d'épilepsie, une microcéphalie et un retard psychomoteur sévère ; ils sont purement neurologiques[1]. Certains patients présentent une hypotonie axiale, une hypertonie périphérique et des réflexes tendineux normaux. Des comportements de type autistique, tels qu'un contact visuel limité, des stéréotypies, de l'agitation, des crises de colère et des comportements d'automutilation, peuvent survenir[5].
- Type II
Il s'agit d'une forme légère à modérée de trouble du spectre de l'autisme (TSA). Les personnes atteintes peuvent présenter un retard psychomoteur moins marqué et des troubles transitoires de la perception visuelle et auditive[6]. Les crises d'épilepsie, lorsqu'elles surviennent, débutent plus tard que dans le type I, généralement entre 2 et 4 ans, mais parfois jusqu'à 9 ans. Le langage est altéré, la compréhension et la communication non verbale étant meilleures que l'expression. Une ataxie peut apparaitre et entrainer des troubles de la marche de plus en plus invalidants[1].
Signes et symptômes
Parmi les signes et symptômes du déficit en adénylosuccinate-lyase, on retrouve les suivants[7] :
- comportement agressif ;
- microcéphalie ;
- autisme ;
- brachycéphalie ;
- hypoplasie cérébelleuse légère ;
- crises d’épilepsie.
Physiopathologie

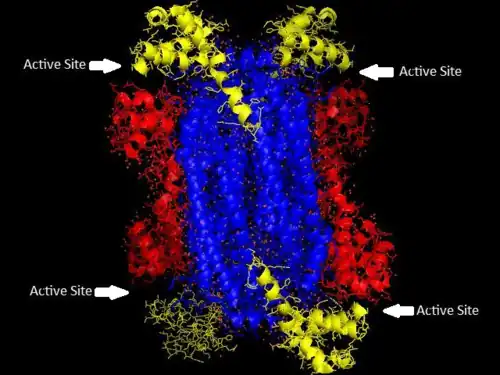
Le déficit en adénylosuccinate-lyase est responsable d'un ensemble de symptômes incluant un retard psychomoteur, souvent accompagné de crises d'épilepsie et de traits autistiques. Deux théories courantes ont été proposées pour expliquer ces effets : la première suggère une diminution des concentrations de nucléotides puriques nécessaires à la biosynthèse des purines. Cependant, aucune diminution de ces concentrations n'a été observée dans différents tissus prélevés chez des personnes atteintes de déficit en ADSL, probablement parce que les purines sont fournies par la voie de récupération des purines[8]. La seconde théorie avance que l'accumulation de succinylpurines induit des effets neurotoxiques. Chez les personnes gravement atteintes, les concentrations de riboside de SAICA et de S-Ado sont comparables, tandis que chez les personnes présentant des formes plus légères de la maladie, le rapport S-Ado est plus du double de celui des personnes les plus sévèrement atteintes, alors que les concentrations de riboside de SAICA restent comparables[1].
Les études biochimiques de l'enzyme se sont concentrées sur les protéines ADSL d'espèces non humaines. La structure de l'ADSL issue de la protéine cristallisée de Thermotoga maritima a été utilisée, conjointement avec des données de séquençage d'ADN, pour construire des modèles d'homologie pour divers autres organismes, y compris l'ADSL humaine. De nombreuses études ont été menées avec l'enzyme équivalente de Bacillus subtilis, qui présente un pourcentage d'identité significatif ainsi qu'une similarité dans la séquence d'acides aminés avec l'enzyme humaine. La superposition des modèles d'homologie révèle un fort chevauchement entre les enzymes[9].
La famille d'enzymes à laquelle appartient l'ADSL et qui catalysent les β-éliminations produisant notamment du fumarate est constituée d'homotétramères possédant quatre sites actifs composés de résidus d'acides aminés provenant de trois sous-unités distinctes. Le site actif de l'ADSL humaine est bien connu grâce aux études réalisées sur le site actif de l'ADSL de B. subtilis par marquage d'affinité et mutagenèse dirigée. Bien que la séquence de l'ADSL présente une certaine variabilité interspécifique, le site actif de l'enzyme contient de nombreux résidus conservés et essentiels à sa fonction. His68 et His141 semblent jouer le rôle de catalyseurs acido-basiques généraux et sont indispensables à la réaction catalytique du substrat. His89 semble renforcer la liaison du groupe phosphoryle du substrat et orienter l'adénylosuccinate pour la catalyse. Ces trois histidines sont conservées chez les 28 espèces pour lesquelles la structure de l'ADSL est connue. Glu275 et Lys268 contribuent également au site actif, ce qui indique l'existence de quatre sites actifs, chacun formé de régions de trois sous-unités[9]. Le déficit en ADSL est souvent dû à différentes mutations de l'enzyme ; plus de 50 mutations différentes du gène ADSL ont été découvertes[10].
Diagnostic
Le diagnostic du déficit en adénylosuccinate-lyase, s'effectue comme suit[3],[11] :
- mise en évidence des succinylpurines dans les liquides extracellulaires tels que le plasma, le liquide cérébrospinal ou l'urine par chromatographie en phase liquide à haute performance (CLHP), avec ou sans spectrométrie de masse ;
- test génétique : séquençage de l'ADNc du gène ADSL et caractérisation des protéines mutantes.
Traitement

Dans les formes légères, les crises d'épilepsie peuvent être traitées par des antiépileptiques. Cependant, de nombreux patients atteints de formes modérées à grave souffrent d'épilepsie réfractaire, difficile à contrôler avec des médicaments.
Bien qu'aucun traitement n'ait prouvé son efficacité, les options thérapeutiques suivantes peuvent être proposées[1] :
- administration de D-ribose et d'uridine ;
- diète cétogène ;
- S-adénosyl-L-méthionine.
Pronostic
Le pronostic de cette affection chez l'enfant est souvent stable, bien que certains enfants présentent une espérance de vie réduite. La forme néonatale est presque toujours fatale, selon Jurecka et al.[1]
Notes et références
- (en) Cet article est partiellement ou en totalité issu de l’article de Wikipédia en anglais intitulé « Triosephosphate isomerase deficiency » (voir la liste des auteurs).
- Jurecka A, Zikanova M, Kmoch S, Tylki-Szymańska A, « Adenylosuccinate lyase deficiency », Journal of Inherited Metabolic Disease, vol. 38, no 2, , p. 231–242 (PMID 25112391, PMCID 4341013, DOI 10.1007/s10545-014-9755-y)
- « adenylosuccinate lyase deficiency » [archive du ], sur Genetics Home Reference (consulté le )
- « Orphanet: Adenylosuccinate lyase deficiency » [archive du ], sur www.orpha.net (consulté le )
- (en-US) « Adenylosuccinate Lyase Deficiency - Symptoms, Causes, Treatment | NORD », sur rarediseases.org (consulté le )
- ↑ (en-US) « Adenylosuccinate Lyase Deficiency - Symptoms, Causes, Treatment | NORD », sur rarediseases.org (consulté le )
- ↑ « Adenylosuccinate lyase deficiency » [archive du ], National Organisation for Rare Disorders (consulté le )
- ↑ « Adenylosuccinase deficiency » [archive du ], sur rarediseases.info.nih.gov, Genetic and Rare Diseases Information Center (GARD) – an NCATS Program (consulté le )
- ↑ Van den Berghe G, Jaeken J, Purine and Pyrimidine Metabolism in Man V, vol. 195, coll. « Advances in Experimental Medicine and Biology », , 27–33 p. (ISBN 978-1-4684-5106-1, PMID 3014834, DOI 10.1007/978-1-4684-5104-7_4), chap. Pt A (« Adenylosuccinase deficiency »); Jaeken J, Van den Berghe G, The Metabolic and Molecular Bases of Inherited Diseases, vol. 2, New York, McGraw-Hill, , 8th éd., « Adenylosuccinate Lyase Deficiency »
- Spiegel EK, Colman RF, Patterson D, « Adenylosuccinate lyase deficiency », Molecular Genetics and Metabolism, vol. 89, nos 1–2, , p. 19–31 (PMID 16839792, DOI 10.1016/j.ymgme.2006.04.018)
- ↑ « ADSL gene » [archive du ], sur Genetics Home Reference (consulté le )
- ↑ « Adenylosuccinate lyase deficiency - Conditions - GTR - NCBI » [archive du ], sur www.ncbi.nlm.nih.gov (consulté le )
Voir aussi
 Portail de la médecine