Synapse immunologique
Une synapse immunologique (ou synapse immune ou complexe supramoléculaire d'adhésion, SMAC[1]) était définie ,autrefois, en immunologie, comme l'interface entre une cellule présentatrice d'antigène, ou cellule cible, et un lymphocyte (par exemple une cellule T) [2]. Depuis, cette notion s’est étendue à une variété d’interactions entre cellules immunitaires, incluant les synapses lytiques et inhibitrices des cellules NK, les synapses stimulatrices et lytiques des lymphocytes T, les synapses lymphocyte NK‒Cellule dendritique ainsi que les synapses phagocytaires des macrophages. Toutefois, les critères fondamentaux définissant la synapse immunologique demeurent inchangés : contact direct entre une cellule immunitaire et sa cible, polarisation de la cellule immunitaire et organisation d’une signalisation productive à l’interface synaptique [3].
Les cellules immunitaires de l’organisme échangent constamment des informations afin de réguler le système immunitaire et de maintenir la santé de l’organisme. Au cœur de ces interactions dynamiques se trouve la synapse immunologique, une base structurale analogue à son homologue neuronal [4]. La synapse immunologique est désormais considérée comme un point de contrôle essentiel pour diverses réponses immunitaires, jouant un rôle clé dans la surveillance immunitaire et la défense de l’hôte contre les tumeurs et les agents pathogènes, coordonnant l’amplitude et l’étendue des réactions immunitaires, et participant même à la médiation de la tolérance immunitaire tout en contribuant au développement neuronal.
Structure et composants de la synapse immunologique
La formation de la synapse immunologique se caractérise par une nature triphasique : initiation, effecteur et terminaison. La phase d’initiation implique les rencontres interactives entre cellules effectrices et cellules cibles potentielles, catalysées par l’engagement des récepteurs d’adhésion et de liaison, culminant finalement avec l’activation des récepteurs d’activation comme le récepteur des cellules T , qui reconnaissent les molécules de présentation d’antigènes codées par les gènes du complexe majeur d’histocompatibilité [5].
Au cours de la phase effectrice des synapses lytiques, les lymphocytes T cytotoxiques subissent une série de réarrangements moléculaires et cellulaires leur permettant d’éliminer efficacement leurs cibles [6]. Ces processus reposent sur des actions mécaniques essentielles et finement coordonnées, telles que la transduction du signal via des micro-amas dynamiques formés par les récepteurs activés, la polymérisation de l’actine filamenteuse au niveau de la synapse immunologique, la convergence des granules et la polarisation du centre organisateur des microtubules [7]. Une coordination temporelle précise est donc indispensable pour atteindre une capacité cytolytique optimale.
L’aboutissement de la synapse immunologique est observé dans la phase de terminaison et se caractérise par le détachement des cellules effectrices des cellules cibles détruites [8]. Cette étape est cruciale pour le maintien de l’homéostasie immunitaire, car une incapacité à se détacher pourrait entraîner des réponses immunitaires prolongées et une inflammation[8]. Notamment, les cellules cytotoxiques, in vivo comme in vitro, présentent des capacités de mise à mort séquentielle rapides et efficaces ; toutefois, une importante hétérogénéité est observée entre les lymphocytes T et les cellules NK [9].
Il est essentiel de distinguer les différents types de cellules immunitaires situées de part et d’autre de la synapse : une même cellule immunitaire, comme un lymphocyte T, peut fonctionner comme cellule présynaptique capable de lyser une cellule cible, ou comme cellule postsynaptique recevant une présentation antigénique de la part d’une cellule présentatrice d'antigéne.
Lymphocyte T
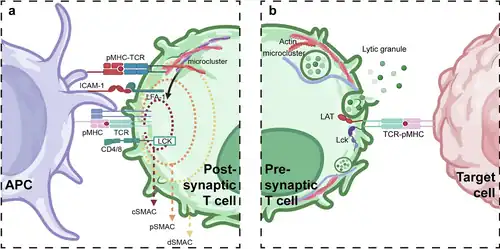
pCMH = complexes peptide(antigène)-complexe majeur d’histocompatibilité
Lymphocyte T pré-synaptique
Les lymphocytes T jouent un rôle central dans l’immunité adaptative antitumorale et anti-infectieuse. Initialement, les lymphocytes T activés — généralement par les cellules présentatrices d’antigènes — interagissent ensuite avec les cellules tumorales ou d’autres composants du système immunitaire pour exercer leurs fonctions effectrices [10]. Au cours de leur migration dans les organes lymphoïdes périphériques, les lymphocytes T présentent une mobilité remarquable et utilisent des mécanismes spécifiques pour entrer en contact avec les cellules présentatrices d’antigènes, surveillant la présence de ligands particuliers dans leur environnement [11]. Lorsqu’ils rencontrent des cellules présentatrices d’antigènes présentant des complexes peptide-complexe majeur d’histocompatibilité (pCMH) compatibles, les lymphocytes T interrompent leur mouvement et s’orientent vers les cellules présentatrices d’antigènes afin de former la synapse immunologique [12]. Ce processus se déroule dans un domaine spécialisé appelé synapse stimulatrice, où la courbure localisée de la membrane du lymphocyte T, à l’échelle nanométrique, facilite des interactions prolongées entre les complexes récepteurs des lymphocytes T‒pCMH, relativement petits, et les nombreux récepteurs de surface et molécules d’adhésion présents sur les lymphocytes T et les cellules présentatrices d’antigènes [13].
En outre, l’activation des lymphocytes T nécessite des signaux co-stimulatoires, des interactions avec des molécules d’adhésion, ainsi que l’initiation de signaux mécaniques au sein de cet espace restreint. La modulation de la rigidité de la synapse stimulatrice pourrait réduire la dose de stimulus requise pour l’activation des lymphocytes T [14]. Fait notable : comparés aux lymphocytes T CD8⁺, les lymphocytes T CD4⁺ dépendent davantage de la rigidité [14]. Par ailleurs, lorsque les lymphocytes T sont stimulés avec des complexes pCMH plutôt qu’avec des anticorps anti-CD3ε, la réponse à la rigidité est renforcée, suggérant l’existence d’un mécanisme mécanocapteur impliquant la déformation des récepteurs [14]. La courbure membranaire et l’exclusion de CD45 constituent des éléments déterminants pour déclencher les signaux du récepteur des lymphocytes des lymphocytes T et favoriser l’activation des lymphocytes T [15].
L’organisation moléculaire au sein des lymphocytes T est structurée de manière complexe en une configuration concentrique en trois couches, semblable à une cible (« bull’s-eye »). Le cSMAC (cluster d’activation supramoléculaire central) occupe le centre, entouré de deux anneaux concentriques principalement constitués de récepteur des lymphocytes T liés à l’antigène et de molécules associées à la transduction du signal. Les pSMAC (SMAC périphériques) et dSMAC (SMAC distales externes) sont enrichis en paires de molécules d’adhésion [16],[1].
Le récepteur des lymphocytes T déclenché par le pMHC au niveau du SMAC distales externes peut induire, de manière dépendante de la F-actine, l’accumulation de récepteurs en petits amas appelés micro-amas (microclusters), qui se déplacent ensuite de façon centripète vers le cluster d’activation supramoléculaire central [17],[18]. Fait intéressant, des études récentes ont rapporté l’existence d’un compartiment transitoire entre la cellule et la matrice extracellulaire dans la région synaptique, appelé exo-cSMAC. L’exo-cSMAC est constitué de vésicules contenant des récepteur des lymphocytes T qui sont internalisées par les cellules présentatrices d'antigène, favorisant ainsi la communication et l’échange entre cellules présentatrices d'antigène et lymphocytes T [19].
Une fois les contacts cellulaires établis, les récepteurs de l’antigène et les paires de molécules d’adhésion constituent de manière synergique l’interface adhésive et stimulatrice. Les récepteurs des lymphocytes T favorisent divers aspects de la fonction des intégrines grâce à un signal « entrant » (inside-out), tandis qu’en retour, le signal des intégrines liées à leur ligand se propage vers l’extérieur (signal « sortant » (outside-in)), abaissant ainsi le seuil d’activation des lymphocytes dépendante de l’antigène [20].
Lymphocyte T post-synaptique
Après activation, les lymphocytes T CD8⁺ se différencient en lymphocytes T cytotoxiques, éléments clés de la réponse immunitaire antitumorale. Ces lymphocytes T cytotoxiques contiennent, dans leurs granules lytiques, des substances cytotoxiques qui sont exocytées lors de la signalisation via le récepteur des lymphocytes T, libérant granzymes et perforine de manière rapide et fortement localisée au niveau d’une zone appelée synapse lytique [21]. Ces évènements se déroulent généralement dans la région annulaire située entre le centre et la périphérie de la synapse immunologique, caractérisée par un réseau d’actine contractile riche en myosine formant une partie du pSMAC.
Les lymphocytes T cytotoxiques possèdent en outre une remarquable capacité de tueur en série, se détachant d’une cellule cible après l’avoir éliminée pour se déplacer efficacement vers la suivante [22],[23]. Cette capacité est notamment permise par le fait qu’ils peuvent être activés par seulement deux à trois complexes pCMH spécifiques présents à l’interface synaptique, ce qui leur permet de libérer des granules cytotoxiques et de porter une frappe létale en un temps très court [24],[25]. Lors des réponses immunitaires, les lymphocytes T cytotoxiques exploitent ces mécanismes pour éliminer efficacement leurs cibles tout en se déplaçant dans des tissus pathologiques[26],[27]. La combinaison de multiples agents cytotoxiques renforce leur réponse et assure une surveillance efficace des cellules potentiellement dangereuses. Cependant, les mécanismes associés ne sont encore que partiellement élucidés.
L’exocytose des granules lytiques requiert une série d’étapes : accrochage (tethering), arrimage/amorçage (docking/priming), puis fusion avec la membrane de la cellule cible. Après exocytose, la membrane du granule est recyclée pour préparer le prochain cycle de destruction. Les analyses fonctionnelles indiquent que, suite à la formation de la fente synaptique, les lymphocytes T cytotoxiques libèrent d’abord des granules monocœurs riches en perforine pour combler la fente, suivis par la sécrétion de granules multicœurs sous forme de particules d’attaque supramoléculaires retardant l’élimination de cibles résistantes [28]. Leur activité dépend de WASP et du complexe de nucléation de l’actine Arp2/3, essentiels à la génération de forces synaptiques, à l’efficacité cytotoxique et à la déformation physique de la membrane de la cellule cible, induisant des dommages membranaires [29].
La microscopie à nappe de lumière des liaisons lymphocyte T cytotoxique–cellules cibles a révélé qu’au sein de synapses matures, l’actine F est éliminée du cSMAC avant la libération des granules lytiques. Cette libération entraîne ensuite la restauration de l’actine F au niveau de la synapse lytique, empêchant toute nouvelle exocytose et toute cytotoxicité en série [27]. Cependant, des analyses en super-résolution montrent que le cSMAC n’est pas dépourvu d’actine : il contient un réseau d’actine de faible densité, dont les pores permettent l’arrimage et la fusion des granules lytiques avec la membrane plasmique [30]. Ainsi, l’actine joue un rôle double selon le stade de maturation de la synapse :
- synapse immature : cortex d’actine dense entraîne une inhibition de la sécrétion ;
- synapse mature : réseau basse densité avec régulation fine de l’exocytose par la dynamique nanométrique de l’actine.
Après une attaque par un lymphocyte T cytotoxique, les pores formés par la perforine dans la membrane cible facilitent l’entrée de la granzyme B et d’autres sérine-protéases, induisant une apoptose rapide. De manière notable, malgré la proximité spatiale des synapses stimulatrices et lytiques, leurs seuils d’activation diffèrent fortement [31]. Les synapses lytiques se forment à faible comme à forte concentration antigénique, tandis que les synapses stimulatrices ne se forment qu’en présence d’une stimulation antigénique robuste [32]. Cette dissociation spatio-temporelle entre synapse immunologique et sécrétion des granules lytiques est logique et essentielle:
- D’une part, la polarisation des granules lytiques et l’activation du récepteur des lymphocytes T précèdent la formation d’une synapse stimulatrice mature, dotant les lymphocytes T cytotoxiques d’une cytotoxicité puissante avant même une accumulation étendue de récepteur des lymphocytes T/CD3 [33].
- D’autre part, les lymphocytes T cytotoxiques peuvent éliminer plusieurs cibles simultanément en polarisant plusieurs granules lytiques vers différents points d'interaction, sans distinction stricte de leur potentiel antigénique, garantissant une réponse cytotoxique ultrasensible, rapide et efficace déclenchée par de minimes quantités de pCMH spécifiques [34].
Ce processus complexe de multipolarisation permet aux lymphocytes T cytotoxiques de combattre les infections virales et de contrer la progression tumorale en éliminant des cellules dangereuses [35]. À l’inverse, les lymphocytes T CD4⁺ auxiliaires interagissent simultanément avec plusieurs cellules présentatrices d'antigéne mais polarisent leur appareil de Golgi vers la cellule présentatrice d'antigéne offrant la plus forte stimulation, contrairement aux CD8⁺ qui se polarisent vers plusieurs cibles sans discrimination [36],[37]. Ces comportements complémentaires optimisent la réponse immunitaire adaptative [38] :
- les lymphocytes T CD4⁺ : assistance sélective
- les lymphocytes T CD8⁺ : neutralisation rapide de cibles hétérogènes.
Après plusieurs cycles de destruction, les lymphocytes T cytotoxiques peuvent passer d’un mode de mort rapide, médié par la granzyme B, à un mode plus lent, basé sur les récepteurs de mort (FasL (Fas Ligand),TRAIL (TNF-related apoptosis-inducing ligand)), prolongeant leur capacité cytotoxique globale [39].
Mécanismes moléculaires
Le schéma ci contre illustre les phénomènes mécaniques impliquant la synapse immunologique.

a. La surface des lymphocytes T est peuplée de récepteurs présentant des dimensions variées, allant d’un seul domaine de type Ig (3,5 nm) à des récepteurs possédant de longs et volumineux domaines extracellulaires, tels que CD45, dont le noyau rigide mesure 15,2 nm et dont le domaine mucine-like variable porte la hauteur totale jusqu'à 40 nm (CD45RABC). La répétition du domaine mucine-like peut accroître l’espace occupé à l’interface cellulaire.
b. Lors de l’engagement APC / lymphocyte T, et après le déclenchement du récepteur des cellules T, les protéines de surface du lymphocyte T se répartissent en fonction de leur taille et du transport dépendant de la F-actine vers des zones distinctes. La synapse immunologique mature se forme en 10 à 30 minutes et présente trois zones disposées en anneaux :
- au central SMAC, les protéines sont soumises à un transport intense dépendant de l’actine F et du complexe ESCRT,
- au peripherical SMAC, se trouvent des protéines couplées à l’actine/myosine, telles que LFA-1 liée à ICAM-1,
- au distal SMAC, les protéines sont faiblement couplées à l’actine.
c. Par ailleurs, certaines protéines directement liées à l’activation via le récepteur des lymphocytes T — telles que la kinase Lck — s’accumulent dans le pSMAC, où débute la signalisation du récepteur des lymphocytes T. L’interaction CD2–CD58 forme une couronne périphérique d’interactions rapprochées dans le dSMAC lorsque suffisamment de récepteurs sont engagés. Les micro-amas de récepteur des lymphocytes T se forment à la périphérie externe, traversent la couronne et le pSMAC, puis atteignent le cSMAC.
Lymphocyte NK

Les lymphocytes NK sont des lymphocytes innés prototypes et constituent la première ligne de défense contre la transformation, la croissance et la métastase des cellules tumorales [40]. Elles exercent leurs fonctions principalement en libérant des composants cytolytiques, tels que la perforine et les granzymes, ou en exprimant des ligands activant les récepteurs de mort sur les cellules cibles. De plus, les lymphocytes NK peuvent sécréter diverses cytokines et chimiokines pour recruter et activer d’autres types de cellules immunitaires [41]. Comme d’autres cellules immunitaires, la plupart des fonctions effectrices des lymphocytes NK nécessitent un contact direct cellule–cellule avec leurs cibles [42].
Comparées aux lymphocytes T cytotoxiques, les lymphocytes NK présentent des interactions plus courtes et plus dynamiques avec les cellules tumorales [43]. Malgré cela, les deux types cellulaires montrent une efficacité similaire pour éliminer les cellules cibles, suggérant que ces différences cinétiques découlent de mécanismes d’activation et voies de signalisation distincts — comme les flux de calcium — plutôt que d’une différence dans leur capacité à induire la mort cellulaire [43].
L’activité cytolytique des NK est déclenchée par la reconnaissance de molécules de surface indiquant un stress cellulaire ou une transformation tumorale, incluant des molécules ressemblant au complexe majeur d'histocompatibilité et les ULBP (UL16-binding proteins), qui engagent respectivement le récepteur des lymphocytes T et le récepteur activateur NK NKG2D [44]. La formation de la synapse immunologique NK reflète celle des lymphocytes T, impliquant plusieurs étapes successives [45],[46]:
- contact transitoire initial pour la surveillance des cellules cibles,
- adhésion ferme médiée par les molécules d’adhésion et le remodelage du cytosquelette,
- polarisation et exocytose des granules lytiques pour induire la lyse de la cellule cible.
Ainsi, le remodelage de la topologie membranaire et des structures cytosquelettiques est une condition préalable à une cytotoxicité NK efficace. À titre d’exemple, la microscopie super-résolution a montré que la lénalidomide augmente la périodicité des filaments d’actine dans la synapse NK, induisant des réarrangements à l’échelle nanométrique du réseau d’actine et améliorant la fonction cytotoxique des NK [47]. À l’inverse, des altérations de la structure membranaire des NK peuvent contribuer à l’échappement tumoral. Chez les patients atteints de cancer, les cellules NK intratumorales présentent moins de protrusions membranaires que les NK hépatiques ou périphériques, ce qui compromet leur capacité à reconnaître les cellules tumorales, à former des synapses lytiques et à assurer leur cytotoxicité [48]. Des analyses plus poussées ont révélé que ces modifications membranaires sont liées à une altération du contenu en sphingomyéline dans les NK intratumorales, résultant d’une perturbation du métabolisme de la sérine au sein de la tumeur [48]. Ces résultats suggèrent que cibler les bases structurales communes aux cellules NK et T pourrait constituer une stratégie thérapeutique doublement bénéfique.
Contrairement aux lymphocytes T, l’activité des NK est modulée par un équilibre entre récepteurs inhibiteurs et activateurs, codés par la lignée germinale et exprimés à la surface cellulaire [49]. Par conséquent, les synapses NK sont classées en deux types :
- les synapses immunologiques activatrices
- les synapses immunologiques inhibitrices
qui conduisent à des issues fonctionnelles distinctes.
Lymphocyte NK à synapse immunologique activatrice
Les interactions des lymphocytes NK avec des cellules cibles dépourvues de complexe majeur d'histocompatibilité de classe I (par ex. cellules tumorales ou infectées par des virus) conduisent à la formation de synapses immunologiques NK activatrices. Ce processus, similaire à la synapse immunologique formée entre les lymphocytes T et les cellules tumorales, implique plusieurs étapes séquentielles : contact et adhésion, engagement des récepteurs et signalisation, remodelage du cytosquelette d’actine, regroupement des récepteurs et amplification du signal, polarisation du MTOC, polarisation des granules et dégranulation, puis démantèlement de la synapse [50],[51]. Dans ce processus, la polymérisation et l’accumulation d’actine sont essentielles à la cytotoxicité NK ; la perturbation du cytosquelette d’actine altère sévèrement cette fonction [52]. Les récepteurs activateurs NK se classent en deux catégories [53]:
- Récepteurs associés à des motifs ITAM (immunoreceptor tyrosine-based activation motifs), tels que CD3δ, DAP12, FcRγ, incluant CD16, NKG2C/CD94 et les récepteurs de cytotoxicité naturelle comme NKp30, NKp44, NKp46 ;
- Récepteurs non-ITAM, tels que NKG2D, 2B4, CD2.
Récepteurs associés à des motifs ITAM
La majorité des lymphocytes NK (ainsi que certaines cellules lymphoïdes innées) expriment le récepteur activateur NKp46, codé par NCR1, qui joue un rôle central dans l’élimination des cellules cibles [54]. NKp46 reconnaît l’ecto-calréticuline (ecto-CRT) marqueur de mort cellulaire immunogène induite par chimiothérapie ou sénescence [55].
Récepteurs non-ITAM
L’activation des lymphocytes NK ne nécessite pas toujours la stimulation prolongée des mêmes récepteurs. Des analyses à cellule unique montrent que des activations répétées via CD16 diminuent la sécrétion de perforine, laquelle peut être restaurée via une activation ultérieure par NKG2D — mais l’inverse n’est pas vrai [56]. L’inhibition pharmacologique d’un CD16 réduit la motilité NK, empêche la séparation d’avec la cellule cible, et conduit à un état d’épuisement NK, comparable à celui observé chez les lymphocytes T [56].
Lymphocyte NK à synapse immunologique inhibitrice
Contrairement aux signaux activateurs, les signaux inhibiteurs agissent généralement aux premiers stades de la formation de la synapse. Lorsque les lymphocytes NK interagissent avec des cellules cibles positives pour le complexe majeure d’histocompatibilité de type I (c’est-à-dire normales et saines), elles forment une synapse immunologique inhibitrice qui interfère avec les signaux activateurs et stabilise la synapse afin d’empêcher l’activation des NK et la destruction de la cellule cible [57]. La formation de synapse immunologique inhibitrice se distingue de celle des synapses NK activatrices par l’absence de remodelage cytosquelettique significatif et par son rôle de point de contrôle immunitaire. De plus, la synapse immunologique inhibitrice se forme indépendamment de l’ATP, des radeaux lipidiques et du cytosquelette d’actine, et repose plutôt sur des processus thermodynamiques [58].
La synapse immunologique inhibitrice est principalement constituée de récepteurs inhibiteurs contenant des domaines ITIM (immunoreceptor tyrosine-based inhibitory motif), classés en deux familles : la superfamille des immunoglobulines et les lectines de type C. Le nombre de récepteurs inhibiteurs présents dans le lymphocyte NK à synapse immunologique inhibitrice est proportionnel à leur niveau d’expression et n’augmente pas au cours du temps [59]. Initialement, ces récepteurs se regroupent au centre de la synapse, tandis que les molécules d’adhésion se localisent en périphérie [59]. Progressivement, les récepteurs inhibiteurs se dispersent ou forment des regroupements distincts, alors que LFA-1 migre vers le centre, se séparant des récepteurs NK [60].
Les synapses immunologiques inhibitrices sont hautement dynamiques selon la densité du complexe majeur d’histocompatibilité de classe I et des récepteurs inhibiteurs [61],[62]. La suppression de la cytotoxicité NK nécessite un niveau minimal de complexe majeur d’histocompatibilité de classe I ; cependant, dans l’organisme, la densité des récepteurs inhibiteurs et de leurs ligands est généralement suffisante pour saturer tous les récepteurs, assurant un signal inhibiteur maximal [63].¹³⁷ Ainsi, lorsqu’ils sont activés simultanément, les signaux inhibiteurs prennent le dessus sur les signaux activateurs [64].
Macrophage
Les macrophages sont bien connus pour leur capacité à phagocyter les cellules apoptotiques, les agents pathogènes et les cellules tumorales. Leur interaction avec les cibles phagocytées est comparable à celle des lymphocytes T ou des lymphocytes NK avec leurs cibles, menant également à la formation d’une synapse immunologique. Cependant, des différences substantielles existent entre les protrusions globales et locales observées dans les synapses des lymphocytes T et les synapses phagocytaires des macrophages.
Au cours de la phagocytose, le remodelage membranaire, l’organisation du cytosquelette et la signalisation biochimique sont coordonnés par des signaux mécaniques induits par la tension membranaire [65]. Durant la phase initiale, l’extension rapide des pseudopodes requiert une polymérisation massive de l’actine, poussant la membrane plasmique vers l’avant. Une fois les réserves membranaires épuisées, la tension augmente, influençant directement l’organisation de Rac1, PI3P et du cytosquelette. De plus, l’augmentation de la tension active l’exocytose de vésicules contenant des protéines GPI-ancrées, augmentant la surface membranaire et améliorant l’efficacité de la phagocytose, particulièrement pour les grandes particules[65].
Les macrophages reconnaissent et internalisent divers cibles via une large gamme de récepteurs phagocytaires [66]. Lors de l’immunothérapie par anticorps, des conjugaisons stables se forment entre les cellules tumorales et les macrophages exprimant les récepteurs Fcγ [67]. Dans ces conjugaisons, l’actine, les récepteurs Fcγ et des protéines tyrosine-phosphorylées s’accumulent dans des SMAC multifocaux. Les récepteurs Fcγ déclenchent la phagocytose en se liant sélectivement à la portion Fc des immunoglobulines G présentes sur les cibles [68]. Les macrophages forment alors des cupules phagocytaires riches en actine, dont l’extension et la fermeture sont essentielles à la phagocytose[69]. Lors de la phagocytose médiée par récepteur Fcγ, des structures de type podosomes constituent les sites principaux de polymérisation d’actine ; leurs noyaux riches en F-actine, entourés de récepteurs intégrines, pourraient servir de mécanosenseurs permettant d’adapter la phagocytose aux signaux mécaniques transmis par la cible [70].
Le récepteur SIRPα (SHPS-1/CD172A) constitue un autre récepteur phagocytaire majeur. Sa co-localisation avec les récepteurs Fcγ inhibe l’activation après engagement du récepteur Fcγ, tandis que leur séparation permet la phagocytose[71]. Son ligand CD47, marqueur du « soi », empêche la séparation de SIRPα et récepteur Fcγ, inhibant la formation d’anneaux concentriques de récepteur Fcγ, ce qui entraîne l’accumulation de SIRPα et supprime la phagocytose des cellules du soi, y compris des cellules cancéreuses[72]. L’absence de CD47 ou son blocage par anticorps favorise la relocalisation de SIRPα, diminue la phosphorylation sur tyrosine et améliore la phagocytose [73]. En milieu acide (pH ~6), le raidissement membranaire perturbe ces signaux de « soi », facilitant la phagocytose des cellules cancéreuses [74].
Lors de la phagocytose de cellules apoptotiques, les intégrines coopèrent avec d’autres récepteurs. TIM-4 nécessite l’intégrine β1 et active des signaux dépendants de FAK/Src[75], l’intégrine β5 associée à stabilin-2 favorise l’ingestion[76] et la co-expression αvβ5–Mer augmente l’activation de Rac-1, réorganise le cytosquelette et accroît l'efficacité de l'apoptose [77].
L’exclusion moléculaire des synapses phagocytaires suit des règles similaires à celles des synapses immunologiques immunitaires, dépendant de la taille axiale des récepteurs[78]. Les récepteurs courts CD2/CD45 pénètrent dans la synapse, tandis que les molécules plus longues CD43/CD45 en sont exclues. Les intégrines et les régulateurs cytosquelettiques déterminent des zones d’exclusion favorisant l’engagement des récepteurs. Toutefois, les macrophages associés aux tumeurs présentent une distance intermembranaire ~30 nm, supérieure à celle observée dans les synapses immunologiques classiques (~14 nm), ce qui peut favoriser une interaction adhésive stabilisée avec de faibles densités de ligands[78]. La phagocytose est également modulée par les propriétés mécaniques de la cible. Les macrophages privilégient les cibles rigides, qui provoquent une suractivation de la myosine II, levant certains signaux de « soi ». Les macrophages sont donc des cellules mécanosensibles modulant leur cytosquelette en fonction de la rigidité de la matrice extra-cellulaire, ce qui influence la topologie membranaire, la morphologie cellulaire et la migration des complexes immunitaires.
Enfin, les macrophages peuvent former des synapses immunologiques non phagocytaires avec les cellules T, NK et B [79],[80] Par exemple, des synapses lytiques entre NK et macrophages activés par les lipopolysaccharides, nécessitent une accumulation circulaire d’actine, afin de faciliter la sécrétion directionnelle des granules cytotoxiques[79]. Après 10 minutes de co-culture, ICAM-1 est détectable dans ces synapses[79]. Les macrophages peuvent aussi renforcer la cytotoxicité NK en stimulant leur prolifération, la sécrétion de cytokines et l’expression de récepteurs activateurs[79].
Cellule dendritique
Synapse cellule dendritique-lymphocyte T
Les cellules dendritiques sont des cellules présentatrices d’antigènes professionnelles qui jouent un rôle essentiel dans l’activation des lymphocytes T. Elles capturent les antigènes, les traitent intracellulairement et les présentent aux lymphocytes T en formant des synapses immunologiques [81]. Contrairement à d’autres cellules immunitaires, l’interaction entre cellules dendritiques et lymphocytes T implique non seulement la formation de synapses pour capter les signaux, mais également un processus de “licensing”, dans lequel les cellules dendritiques reçoivent en retour des signaux régulateurs[82]. Lors de l’interaction CD40–CD40L, les cellules dendritiques post-synaptiques renforcent la formation de la synapse en augmentant l’expression du complexe majeur d’histocompatibilité de type I , ce qui favorise leur maturation, activation et améliore leurs capacités migratoires[83].
Les cellules dendritiques ont une durée de vie relativement courte, ce qui rend crucial le maintien de leur viabilité après la présentation d’antigènes. La formation de la synapse fournit aux cellules dendritiques des signaux anti-apoptotiques [81]. Le recrutement et l’activation de protéines pro-survie telles qu’Akt déclenchent des voies qui activent NF-κB tout en inhibant des facteurs proapoptotiques comme FOXO2. Des études en imagerie multiphotonique montrent que, en l’absence d’antigènes, les contacts cellules dendritiques–lymphocyte T durent moins de 3 minutes, alors que la reconnaissance antigénique prolonge ces contacts à 3–5 heures, favorisant ainsi l’activation et la prolifération T[84].
La synapse immunologique formée entre les cellules dendritiques et les lymphocytes CD8⁺ T diffère de la structure SMAC classique, notamment en systèmes in vitro. Les cellules dendritiques non conventionnelles peuvent former des synapses multifocales, caractérisées par des amas de récepteur des lymphocytes T répartis en plusieurs sites sur la membrane synaptique, tandis que le côté cellule dendritique présente une topologie multifocale d’amas d’actine séparant ces sites [85]. Cette organisation augmente l’efficacité de la présentation antigénique, mais les mécanismes par lesquels les cellules dendritiques non conventionnelles coordonnent la signalisation du récepteur des lymphocyte T restent à élucider. Lors de la formation de la synapse de la cellule dendritique, l’agrégation d’ICAM-1 favorise le regroupement de LFA-1 sur les lymphocytes T, concentrant le complexe majeur d’histocompatibilité de type II sur la surface des cellules dendritiques en contact avec les lymphocytes T[86]. La maturation des cellules dendritiques s’accompagne d’un remodelage du cytosquelette, augmentant la rigidité corticale, s’opposant aux forces de traction sur LFA-1 et améliorant l’adhésion, facilitant ainsi l’activation du lymphocyte T[86].
Lors de la formation de la synapse immunologique du lymphocyte T–Cellule dendritique, le cytosquelette est remodelé par le complexe régulateur WAVE (WRC). La polymérisation d’actine au dSMAC soutient la formation d’arcs de myosine, co-localisés avec LFA-1, permettant le déplacement du récepteur des lymphocytes T dans le pSMAC pour assurer une activation des lymphocytes T optimale [87]. Le complexe régulateur WAVE régule également la dépolymérisation de l’actine et le renouvellement du réseau actinique à la synapse de la cellule dendritique; cette dépolymérisation entraîne la transition d’une synapse multifocale vers une synapse unifocale[88]. En absence de complexe régulateur WAVE, l’assemblage du cytosquelette est compensé par une polymérisation médiée par les formines, mais l’incapacité à dépolymériser l’actine entrave le renouvellement synaptique et diminue l’activation des lymphocytes T[87],[88]. Ainsi, une synapse stable est essentielle pour l’activation initiale, mais une synapse trop stable limite la capacité des cellules dendritiques à activer successivement d’autres lymphocytes naïfs, réduisant l’efficacité de la réponse immunitaire globale[87],[88].
Synapse cellule dendritique-lymphocyte NK
Au-delà de leur rôle auprès des lymphocytes T, les cellules dendritiques forment des synapses immunologiques régulatrices avec les lymphocytes NK, essentielles pour coordonner les réponses anticancéreuses[89]. Les cellules dendritiques influencent non seulement les lymphocytes NK au repos, mais aident aussi les lymphocytes NK naïves à acquérir des fonctions effectrices en augmentant leur prolifération, sécrétion de cytokines et activité cytolytique [89]. L’interaction cellule dendritique-lymphocyte NK s’accompagne d’une augmentation des flux calciques dans les lymphocyte NK, favorisant la formation de synapses[90]. Ce processus dépend de : l’intégrité du cytosquelette d’actine, de l’accumulation de radeaux lipidiques,de la stabilité des microtubules [90]. Leur perturbation réduit la phosphorylation des protéines synaptiques et inhibe l’activation NK induite par les cellules dendritiques[90]. En retour, les lymphocytes NK activées par les cellules dendritiques renforcent la maturation, la survie et la production de cytokines des cellules dendritiques [90], et éliminent sélectivement les cellules dendritiques immatures, ne laissant que celles suffisamment matures pour déclencher des réponses des lymphocytes T efficaces, une étape clé dans les réponses anticancéreuses [91].
Synapse immunologique dans la maladie
Cancer

La tumeur constitue aujourd’hui le principal centre d’intérêt des recherches sur la synapse immunologique. Cette focalisation s’explique non seulement par le fait qu’une part substantielle des stratégies d’évasion immunitaire développées par les cellules cancéreuses repose sur le démantèlement, direct ou indirect, ou l’affaiblissement de la synapse immunologique pour échapper à la surveillance immunitaire, mais aussi par le nombre croissant de preuves établissant une corrélation étroite entre l’état fonctionnel de la synapse immunologique et le pronostic clinique des patients atteints de cancer. De plus, cibler la correction des facteurs initiaux responsables de la dysrégulation de la synapse immunologique s’est révélé capable d’améliorer puissamment l’immunité antitumorale, conduisant ainsi à l’élimination des cellules malignes. Il est raisonnable de supposer qu’un équilibre se forme entre la surveillance immunitaire antitumorale de l’organisme et les mécanismes d’évasion immunitaire tumorale, équilibre dont la synapse immunologique constitue la ligne de démarcation — un rapport comparable au concept du Yin et du Yang du Tai Chi dans le taoïsme chinois classique.
Tueur des cellules cancéreuses
Malgré la grande sensibilité, la rapidité et l’efficacité de la sécrétion des granules lytiques, un seul lymphocyte T cytotoxique s’avère peu performant pour éradiquer des cellules tumorales[92]. Selon des tests de cytotoxicité et des modèles mathématiques, chaque lymphocyte T cytotoxique pourrait éliminer 1 à 20 cellules par jour[92]. Cependant, chez les patients ayant reçu un transfert adaptatif de lymphocytes T (TCR modifiés ou CAR-T), une capacité de tueur en série continue efficace est rarement observée[93].
Dans un modèle tumoral solide antigénique avec un ratio 1:1 lymphocyte T cytotoxique/cible, les lymphocytes T cytotoxiques établissent principalement des contacts transitoires avec les cellules tumorales, et très peu d’entre elles sont poussées directement à l’apoptose après contact[94]. Des analyses in vitro en temps réel et in vivo au niveau unicellulaire ont confirmé que l’administration de coups létaux est un événement relativement rare, tandis que la récupération tumorale après des coups sublétaux est fréquente [95]. Ainsi, les disparités entre le potentiel cytolytique des lymphocytes T cytotoxiques et la résistance des cellules tumorales constituent une barrière majeure à la réponse antitumorale in vivo[95]. L’efficacité du coup létal varie d’un lymphocyte T cytotoxique à l’autre, comme le montrent les différences de fréquence des coups létaux/sublétaux. Cette variabilité peut résulter de plusieurs facteurs [96]:
- niveaux variables d’expression de perforine,
- intensité hétérogène du signal du récepteur des lymphocytes T,
- polarisation et efficacité de dégranulation divergentes,
- hétérogénéité d’absorption des granules par la cellule cible.
Par ailleurs, les mécanismes de réparation des cellules cibles diffèrent et peuvent conduire soit à la mort cellulaire, soit à la survie malgré des événements perforine similaires. La réparation de coups sublétaux peut sensibiliser ou désensibiliser les cellules aux coups ultérieurs, voire générer des mutations[97]. Fait notable, l’accumulation de coups sublétaux pourrait suffire à éliminer efficacement la cible : dans un modèle ex vivo de tissu mélanocytaire, il a été observé que trois coups consécutifs, espacés de moins de 50 minutes, induisent la mort cellulaire [98]. Cela souligne le caractère progressif et modulable de la cytotoxicité médiée par les lymphocytes T cytotoxiques et indique que augmenter la fréquence et l’intensité des dommages peut optimiser l’efficacité immunitaire [98]. De plus, des lymphocytes T cytotoxiques porteurs de récepteur des lymphocytes T variés peuvent accroître l’efficacité cytotoxique, mettant en évidence l’importance d’une forte densité locale de lymphocytes T cytotoxiques spécifiques d’antigènes et les perspectives de thérapies lymphocytes NK + lymphocytes T combinées[99].
La mort d’une cellule tumorale individuelle ne constitue pas la fin de la stratégie de tueur en série. La désassemblage de la synapse (via le clivage de CD16) facilite le détachement des lymphocytes NK, augmente leur motilité, soutient leur survie, et favorise leurs interactions successives. Cependant certaines cellules mourantes deviennent des pièges pouvant freiner la cytotoxicité des lymphocytes T cytotoxiques pour limiter les dommages collatéraux[100]. Elles maintiennent des synapses avec les lymphocytes T cytotoxiques et peuvent fournir des signaux continus si la stimulation antigénique reste forte, favorisant ainsi la sécrétion de cytokines et des réponses amplifiées[101]. Pourtant, cette hypothèse est débattue : une stimulation antigénique prolongée peut aussi conduire à une épuisement des lymphocytes T (T cell exhaustion) et à une perte d’efficacité[102]. Récemment, il a été démontré que la contraction du cytosquelette de la cellule cible après apoptose est nécessaire et suffisante pour permettre le détachement des lymphocytes T cytotoxiques. Des perturbations génétiques ou pharmacologiques empêchant cette contraction réduisent significativement la dissociation rapide et le taux de tueur en série[100]. Ainsi, les lymphocytes T cytotoxiques doivent détecter le moment exact où le coup final a été porté, afin de passer rapidement à la cible suivante — un processus déterminant pour améliorer l’efficacité globale de l’immunité antitumorale. Cependant, les facteurs contrôlant ce « capteur de complétion » et sa pertinence in vivo restent encore activement étudiés[103].
Résistance des cellules cancéreuses à l'action des lymphocytes T cytotoxiques

Dans le cadre des thérapies CAR-T anti-CD19, la majorité des interactions entre cellules CAR-T et cellules tumorales ne sont pas associées à l’administration de coups létaux[95]. D’une part, les lymphocytes T conventionnelles (via le récepteur des lymphocytes T) et les cellules CAR-T/NK présentent des cinétiques initiales similaires de déclin rapide après des épisodes d'action cytotoxique en série, les deux dernières montrant même un déclin plus prononcé. Ce phénomène pourrait résulter de la perturbation des structures synaptiques induite par une reconnaissance antigénique artificielle de type antigène–anticorps, propre aux cellules modifiées [104]. D’autre part, ces événements sublétaux s’expliquent par un ensemble de mécanismes de résistance mis en place par les cellules tumorales à l’interface de la synapse et plus largement par des programmes d’évasion de l’apoptose, neutralisant ainsi les attaques des lymphocytes T cytotoxiques[105]. Les dommages sublétaux identifiés incluent :
- la formation réversible de pores médiée par la perforine,
- la rupture de la membrane nucléaire,
- des cassures double brin de l’ADN.
Les cellules cibles peuvent alors engager une réparation membranaire via un transport endo-/lysosomal dépendant du Ca²⁺, améliorant l’intégrité membranaire[106]. La lame nucléaire est restaurée grâce aux complexes ESCRT (Endosomal Sorting Complexes Required for Transport) en 30–90 min[107]. Les cassures double brin activent la voie de réponse aux dommages de l’ADN, permettant la survie cellulaire [108]. D’autres moyens d’évasion incluent [106]:
- la dégradation de la perforine, limitant l’entrée de granzyme B,
- l’arrêt du transport lysosomal dépendant de SNAP-23,
- des perturbations de pH ou de l’activité protéolytique lysosomale.
Ces mécanismes sont cruciaux car la destruction membranaire est le premier événement obligatoire menant à la mort cellulaire. La perforine crée des pores, déclenchant une réponse de réparation, qui permet ensuite l’entrée des granzymes, activant les programmes apoptotiques [109]. Cependant, les cellules tumorales peuvent assouplir leur membrane en diminuant l’architecture du cytosquelette[110] et en réduisant la teneur en cholestérol membranaire[111].Cela diminue l’efficacité perforante de la perforine. À l’inverse, rigidifier la membrane de la cellule augmente sa vulnérabilité: en ciblant de F-actine pour accroître la rigidité cytosquelettique [112], en inhibant l’ACAT1 pour augmenter le cholestérol membranaire [113]. Ces deux stratégies renforcent la cytotoxicité immunitaire.
La voie du Ca²⁺ est indispensable au déclenchement de la dégranulation du lymphocyte T cytotoxique, contrôlée par les canaux CRAC (Orai–STIM)[114]. Leur dysfonction limite la cytotoxicité, comme observé chez les patients présentant une déficience Orai–STIM [115]. Dans les cellules tumorales l’afflux de Ca²⁺ induit par la perforine contribue à l’apoptose aux premiers stades [116], mais la réparation membranaire lysosomale permet ensuite à la tumeur de rediriger le Ca²⁺ comme mécanisme de survie, voire de protection immunitaire [117].
Micro-environnement tumorale
Le microenvironnement tumoral joue un rôle central en tant que carrefour d’échanges d’informations entre différents acteurs. Les interactions directes entre lymphocytes immunitaires (T et NK) et leurs cibles — incluant les cellules présentatrices d’antigènes et/ou les cellules tumorales — génèrent des processus essentiels tels que la présentation antigénique, l’activation des lymphocytes T et la cytotoxicité, garantissant ainsi le bon déroulement des réponses immunitaires antitumorales.
Une accumulation excessive de métabolites dans le microenvironnement tumoral peut altérer le transport et l’assemblage des composants nécessaires à la formation de la synapse immunologique.
- Une dérégulation du métabolisme de la sérine réduit les taux de sphingomyéline dans les membranes des lymphocytes NK, perturbant la topologie membranaire, la formation de protrusions et la formation de synapses lytiques [118].
- À l’inverse, une surcharge lipidique liée à l’obésité bloque la dégranulation durant la synapse immunologique via une inhibition glycolytique médiée par PPAR [119].
- L’N-acétylaspartate est enrichie dans le microenvironnement tumoral des cancers du sein HER2+ résistants à l’immunothérapie. Elle perturbe la synapse immunologique en empêchant son interaction avec SUN2, altérant la polarisation lysosomale et réduisant la cytotoxicité des NK et CD8+ T, ce qui limite l’immunité antitumorale [120].
- Les lymphocytes γδ T sont également affectés : une accumulation élevée d’acide lactique diminue le transport des granules cytotoxiques vers la synapse via l’inhibition d’AMPK, entraînant la perte de l’activité antitumorale in vitro, in vivo et chez l’humain [121].
Métastase cancéreuse
Des études récentes ont mis en évidence que la rigidité des cellules cibles constitue un facteur déterminant contrôlant l’intensité des forces synaptiques ainsi que la formation et l’activité des synapses lytiques [122]. Les cellules cibles peuvent échapper à la destruction par les lymphocytes T CD8⁺ via des mécanismes d’assouplissement mécanique gouvernés par des protéines du cytosquelette, lesquelles créent une barrière empêchant la formation des pores de perforine au niveau de la synapse [122].
Les implications de la rigidité des cellules cibles sont particulièrement pertinentes dans le cadre de la métastase tumorale, car les cellules cancéreuses ont tendance à s’assouplir afin de résister aux pressions hémodynamiques et aux forces des fluides interstitiels au cours de la cascade métastatique et pour acquérir un caractère invasif, principalement via des modifications de leur architecture cytosquelettique [123],[124],[125]. Ce phénomène est aujourd’hui considéré comme un moteur clé de l’évasion immunitaire des tumeurs [126]. À l’inverse, augmenter la rigidité des cellules cancéreuses peut réduire la métastase en renforçant la cytotoxicité immunitaire[112], possiblement en re-dirigeant le cytosquelette d’actine des cellules cancéreuses vers la synapse immunologique[127].
Maladie infectieuse
Bactérienne
Pour établir une infection aiguë, chronique ou une maladie, les agents pathogènes doivent simultanément contourner les défenses immunitaires innées et adaptatives de l’hôte. La synapse immunologique constitue ainsi une cible stratégique pour la manipulation des réponses immunitaires de l’hôte. L’évasion de l’immunité innée repose souvent sur l’exploitation des cellules immunitaires innées, telles que les macrophages, dont la capacité de tuer les bactéries internalisées est inhibée par des facteurs de virulence spécifiques, créant ainsi un niche protectrice pour la réplication des pathogènes.Par exemple, les mycobactéries sécrètent le lipoarabinomannane mannosylé, qui empêche les macrophages infectés de former des synapses immunologiques fonctionnelles avec les lymphocytes T CD4⁺ et supprime l’activation des lymphocytes T et la sécrétion d’interleukine-2, facilitant ainsi l’évasion immunitaire de M. tuberculosis [128]. D’autres pathogènes emploient des forces mécaniques pour bloquer l’activation des récepteurs en empêchant la séparation spatiale des phosphatases au niveau des synapses phagocytaires, entraînant l’internalisation du pathogène dans des vacuoles qui ne maturent pas en compartiments lysosomaux, évitant ainsi leur dégradation [129].
La formation de la synapse immunologique est une étape clé de l’immunité adaptative médiée par les lymphocytes T. Par conséquent, de nombreux pathogènes perturbent cette étape, soit en altérant indirectement la présentation antigénique par les cellules présentatrices d'antigène[130], soit en inhibant directement l’assemblage de la synapse dans les lymphocytes T[131]. Une stratégie partagée consiste à perturber le chargement et le trafic du CMH-II, afin d’inhiber la présentation antigénique[130]. Exemple : Helicobacter pylori bloque la génération des épitopes peptidiques destinés au CMH-II en inhibant la voie dépendante de la chaîne invariante via son toxine majeure VacA [132].
Ces bactéries ont développé des stratégies visant à inhiber l’assemblage de la synapse immunologique soit par suppression des signalisations en aval du récepteur des lymphocytes T:
- Neisseria gonorrhoeae[133]
- Fusobacterium nucleatum[134]
- Neisseria meningitidis, H. influenzae, Moraxella catarrhalis (désactivation de CEACAM1)[135]
- Mycobacterium tuberculosis (dégradation de CD3β[131] ; inhibition de la translocation de Lck[128])
- H. pylori (blocage de la voie Ca²⁺-calcineurine)[136]
ou par blocage du remodelage de l’actine:
- Shigella induit l’accumulation d’actine empêchant la formation de la synapse immunologique[137]
- M. tuberculosis active la cofiline pour perturber le remodelage de l’actine F[138]
Certaines bactéries utilisent même la synapse immunologique pour provoquer l’effet inverse : Staphylococcus aureus et ses superantigènes induisent des synapses hyperstables, activent massivement les lymphocytes T et provoquent des tempêtes cytokiniques[139].
Virus
Maladie inflammatoire non infectieuse
Maladie neurologique
Maladie auto-immune
Maladie métabolique
Maladie cardiaque
Maladie digestive
Histoire
La synapse immunologique fut d'abord découverte par Abraham Kupfer au National Jewish Medical and Research Center à Denver et fut baptisée ainsi par Michael Dustin à NYU qui l'étudia plus en détail. Daniel Davis et Jack Strominger mirent en évidence une synapse immune structurée dans un autre type de lymphocyte, les cellules Natural killer, et publièrent leurs travaux pendant la même période[140]. Abraham Kupfer présenta d'abord ses découvertes durant un des symposia Keystone en 1995, quand il montra des images tridimensionnelles de cellules immunes interagissant ensemble. Des molécules clés de la synapse immunologique sont le récepteur des cellules T et son ligand le complexe majeur d'histocompatibilité (CMH). On y trouve également LFA-1, ICAM-1, CD28, et CD80/CD86.
Références
- Monks CR, Freiberg BA, Kupfer H, Sciaky N, Kupfer A, « Three-dimensional segregation of supramolecular activation clusters in T cells », Nature, vol. 395, no 6697, , p. 82–86 (PMID 9738502, DOI 10.1038/25764)
- ↑ Grakoui A, Bromley SK, Sumen C, Davis MM, Shaw AS, Allen PM, Dustin ML, « The immunological synapse: a molecular machine controlling T cell activation », Science, vol. 285, no 5425, , p. 221–227 (PMID 10398592, DOI 10.1126/science.285.5425.221)
- ↑ (en) Michael L. Dustin, « The Cellular Context of T Cell Signaling », Immunity, vol. 30, no 4, , p. 482–492 (PMID 19371714, PMCID 2905632, DOI 10.1016/j.immuni.2009.03.010, lire en ligne, consulté le )
- ↑ (en) Naomi E. Harwood et Facundo D. Batista, « Early Events in B Cell Activation », Annual Review of Immunology, vol. 28, no 1, , p. 185–210 (ISSN 0732-0582 et 1545-3278, DOI 10.1146/annurev-immunol-030409-101216, lire en ligne, consulté le )
- ↑ (en) Michael L. Dustin, « The Immunological Synapse », Cancer Immunology Research, vol. 2, no 11, , p. 1023–1033 (ISSN 2326-6066 et 2326-6074, PMID 25367977, PMCID 4692051, DOI 10.1158/2326-6066.CIR-14-0161, lire en ligne, consulté le )
- ↑ (en) Keri B. Sanborn et Jordan S. Orange, « Navigating Barriers: The Challenge of Directed Secretion at the Natural Killer Cell Lytic Immunological Synapse », Journal of Clinical Immunology, vol. 30, no 3, , p. 358–363 (ISSN 1573-2592, PMID 20191315, PMCID 2874632, DOI 10.1007/s10875-010-9372-y, lire en ligne, consulté le )
- ↑ Ashley N. Mentlik, Keri B. Sanborn, Erika L. Holzbaur et Jordan S. Orange, « Rapid Lytic Granule Convergence to the MTOC in Natural Killer Cells Is Dependent on Dynein But Not Cytolytic Commitment », Molecular Biology of the Cell, vol. 21, no 13, , p. 2241–2256 (ISSN 1059-1524, DOI 10.1091/mbc.e09-11-0930, lire en ligne, consulté le )
- (en) Misty R. Jenkins, Jesse A. Rudd-Schmidt, Jamie A. Lopez et Kelly M. Ramsbottom, « Failed CTL/NK cell killing and cytokine hypersecretion are directly linked through prolonged synapse time », Journal of Experimental Medicine, vol. 212, no 3, , p. 307–317 (ISSN 1540-9538 et 0022-1007, PMID 25732304, PMCID 4354371, DOI 10.1084/jem.20140964, lire en ligne, consulté le )
- ↑ (en) Stephan Halle, Kirsten Anja Keyser, Felix Rolf Stahl et Andreas Busche, « In Vivo Killing Capacity of Cytotoxic T Cells Is Limited and Involves Dynamic Interactions and T Cell Cooperativity », Immunity, vol. 44, no 2, , p. 233–245 (PMID 26872694, PMCID 4846978, DOI 10.1016/j.immuni.2016.01.010, lire en ligne, consulté le )
- ↑ Jane C. Stinchcombe et Gillian M. Griffiths, « Secretory Mechanisms in Cell-Mediated Cytotoxicity », Annual Review of Cell and Developmental Biology, vol. 23, no Volume 23, 2007, , p. 495–517 (ISSN 1081-0706 et 1530-8995, DOI 10.1146/annurev.cellbio.23.090506.123521, lire en ligne, consulté le )
- ↑ Michael L Dustin, « Cell adhesion molecules and actin cytoskeleton at immune synapses and kinapses », Current Opinion in Cell Biology, cell to cell contact and extracellular matrix, vol. 19, no 5, , p. 529–533 (ISSN 0955-0674, PMID 17923403, PMCID 2486492, DOI 10.1016/j.ceb.2007.08.003, lire en ligne, consulté le )
- ↑ Michael L. Dustin, Shannon K. Bromley, Zhengyan Kan et Daniel A. Peterson, « Antigen receptor engagement delivers a stop signal to migrating T lymphocytes », Proceedings of the National Academy of Sciences, vol. 94, no 8, , p. 3909–3913 (PMID 9108078, PMCID 20541, DOI 10.1073/pnas.94.8.3909, lire en ligne, consulté le )
- ↑ (en) Mohammad Ameen Al-Aghbar, Ashwin K. Jainarayanan, Michael L. Dustin et Steve R. Roffler, « The interplay between membrane topology and mechanical forces in regulating T cell receptor activity », Communications Biology, vol. 5, no 1, , p. 40 (ISSN 2399-3642, PMID 35017678, PMCID 8752658, DOI 10.1038/s42003-021-02995-1, lire en ligne, consulté le )
- Blumenthal, D., Chandra, V., Avery, L. & Burkhardt, J. K. Mouse T cell priming is enhanced by maturation-dependent stiffening of the dendritic cell cortex. Elife 9, e55995 (2020).
- ↑ (en) Yunmin Jung, Lai Wen, Amnon Altman et Klaus Ley, « CD45 pre-exclusion from the tips of T cell microvilli prior to antigen recognition », Nature Communications, vol. 12, no 1, , p. 3872 (ISSN 2041-1723, PMID 34162836, PMCID 8222282, DOI 10.1038/s41467-021-23792-8, lire en ligne, consulté le )
- ↑ Upadhyaya, A. Mechanosensing in the immune response. Semin. Cell Dev. Biol. 71, 137–145 (2017).
- ↑ (en) Stephen C. Bunnell, David I. Hong, Julia R. Kardon et Tetsuo Yamazaki, « T cell receptor ligation induces the formation of dynamically regulated signaling assemblies », The Journal of Cell Biology, vol. 158, no 7, , p. 1263–1275 (ISSN 1540-8140 et 0021-9525, PMID 12356870, PMCID 2173229, DOI 10.1083/jcb.200203043, lire en ligne, consulté le )
- ↑ (en) Gabriele Campi, Rajat Varma et Michael L. Dustin, « Actin and agonist MHC–peptide complex–dependent T cell receptor microclusters as scaffolds for signaling », The Journal of Experimental Medicine, vol. 202, no 8, , p. 1031–1036 (ISSN 1540-9538 et 0022-1007, PMID 16216891, PMCID 1373686, DOI 10.1084/jem.20051182, lire en ligne, consulté le )
- ↑ (en) Kaushik Choudhuri, Jaime Llodrá, Eric W. Roth et Jones Tsai, « Polarized release of T-cell-receptor-enriched microvesicles at the immunological synapse », Nature, vol. 507, no 7490, , p. 118–123 (ISSN 1476-4687, PMID 24487619, PMCID 3949170, DOI 10.1038/nature12951, lire en ligne, consulté le )
- ↑ Wan, Z. et al. The activation of IgM- or isotype-switched IgG- and IgE-BCR exhibits distinct mechanical force sensitivity and threshold. Elife 4, e06925 (2015).
- ↑ (en) Hsin-Fang Chang, Claudia Schirra, Varsha Pattu et Elmar Krause, « Lytic granule exocytosis at immune synapses: lessons from neuronal synapses », Frontiers in Immunology, vol. 14, (ISSN 1664-3224, PMID 37275872, PMCID 10233144, DOI 10.3389/fimmu.2023.1177670, lire en ligne, consulté le )
- ↑ (en) Liza Filali, Marie-Pierre Puissegur, Kevin Cortacero et Sylvain Cussat-Blanc, « Ultrarapid lytic granule release from CTLs activates Ca 2+ -dependent synaptic resistance pathways in melanoma cells », Science Advances, vol. 8, no 7, (ISSN 2375-2548, PMID 35171665, PMCID 8849291, DOI 10.1126/sciadv.abk3234, lire en ligne, consulté le )
- ↑ (en) Thomas L Rothstein, Michael Mage, Gary Jones et Louise L McHugh, « Cytotoxic T Lymphocyte Sequential Killing of Immobilized Allogeneic Tumor Target Cells Measured by Time-Lapse Microcinematography », The Journal of Immunology, vol. 121, no 5, , p. 1652–1656 (ISSN 0022-1767 et 1550-6606, DOI 10.4049/jimmunol.121.5.1652, lire en ligne, consulté le )
- ↑ (en) Yuri Sykulev, Michael Joo, Irina Vturina et Theodore J. Tsomides, « Evidence that a Single Peptide–MHC Complex on a Target Cell Can Elicit a Cytolytic T Cell Response », Immunity, vol. 4, no 6, , p. 565–571 (DOI 10.1016/S1074-7613(00)80483-5, lire en ligne, consulté le )
- ↑ (en) Xinyi Xu, Hua Li et Chenqi Xu, « Structural understanding of T cell receptor triggering », Cellular & Molecular Immunology, vol. 17, no 3, , p. 193–202 (ISSN 2042-0226, PMID 32047259, PMCID 7052162, DOI 10.1038/s41423-020-0367-1, lire en ligne, consulté le )
- ↑ (en) Peter Friedl, Annemieke Th den Boer et Matthias Gunzer, « Tuning immune responses: diversity and adaptation of the immunological synapse », Nature Reviews Immunology, vol. 5, no 7, , p. 532–545 (ISSN 1474-1741, DOI 10.1038/nri1647, lire en ligne, consulté le )
- (en) Alex T. Ritter, Yukako Asano, Jane C. Stinchcombe et N.M.G. Dieckmann, « Actin Depletion Initiates Events Leading to Granule Secretion at the Immunological Synapse », Immunity, vol. 42, no 5, , p. 864–876 (PMID 25992860, PMCID 4448150, DOI 10.1016/j.immuni.2015.04.013, lire en ligne, consulté le )
- ↑ (en) Hsin-Fang Chang, Claudia Schirra, Momchil Ninov et Ulrike Hahn, « Identification of distinct cytotoxic granules as the origin of supramolecular attack particles in T lymphocytes », Nature Communications, vol. 13, no 1, , p. 1029 (ISSN 2041-1723, PMID 35210420, PMCID 8873490, DOI 10.1038/s41467-022-28596-y, lire en ligne, consulté le )
- ↑ Tamzalit, F. et al. Interfacial actin protrusions mechanically enhance killing by cytotoxic T cells. Sci. Immunol. 4, eaav5445 (2019).
- ↑ (en) Alexandre F. Carisey, Emily M. Mace, Mezida B. Saeed et Daniel M. Davis, « Nanoscale Dynamism of Actin Enables Secretory Function in Cytolytic Cells », Current Biology, vol. 28, no 4, , p. 489–502.e9 (PMID 29398219, PMCID 5835143, DOI 10.1016/j.cub.2017.12.044, lire en ligne, consulté le )
- ↑ Aurelie Wiedemann, David Depoil, Mustapha Faroudi et Salvatore Valitutti, « Cytotoxic T lymphocytes kill multiple targets simultaneously via spatiotemporal uncoupling of lytic and stimulatory synapses », Proceedings of the National Academy of Sciences, vol. 103, no 29, , p. 10985–10990 (PMID 16832064, PMCID 1544161, DOI 10.1073/pnas.0600651103, lire en ligne, consulté le )
- ↑ Mustapha Faroudi, Clemens Utzny, Mariolina Salio et Vincenzo Cerundolo, « Lytic versus stimulatory synapse in cytotoxic T lymphocyte/target cell interaction: Manifestation of a dual activation threshold », Proceedings of the National Academy of Sciences, vol. 100, no 24, , p. 14145–14150 (PMID 14610278, PMCID 283560, DOI 10.1073/pnas.2334336100, lire en ligne, consulté le )
- ↑ Lee, K.-H. et al. T cell receptor signaling precedes immunological synapse formation. Science 295, 1539–1542 (2002).
- ↑ (en) James P O’Keefe et Thomas F Gajewski, « Cutting Edge: Cytotoxic Granule Polarization and Cytolysis Can Occur without Central Supramolecular Activation Cluster Formation in CD8+ Effector T Cells », The Journal of Immunology, vol. 175, no 9, , p. 5581–5585 (ISSN 0022-1767 et 1550-6606, DOI 10.4049/jimmunol.175.9.5581, lire en ligne, consulté le )
- ↑ Majumder, B., Budhu, S. & Ganusov, V. V. Cytotoxic T lymphocytes control growth of B16 tumor cells in collagen-fibrin gels by cytolytic and non-lytic mechanisms. Viruses 15, 1454 (2023)
- ↑ (en) David Depoil, Rossana Zaru, Martine Guiraud et Anne Chauveau, « Immunological Synapses Are Versatile Structures Enabling Selective T Cell Polarization », Immunity, vol. 22, no 2, , p. 185–194 (DOI 10.1016/j.immuni.2004.12.010, lire en ligne, consulté le )
- ↑ (en) Wei Lin, Yuanzhen Suo, Yuting Deng et Zhichao Fan, « Morphological change of CD4+ T cell during contact with DC modulates T-cell activation by accumulation of F-actin in the immunology synapse », BMC Immunology, vol. 16, no 1, , p. 49 (ISSN 1471-2172, PMID 26306899, PMCID 4549951, DOI 10.1186/s12865-015-0108-x, lire en ligne, consulté le )
- ↑ (en) Daniel E. Speiser, Obinna Chijioke, Karin Schaeuble et Christian Münz, « CD4+ T cells in cancer », Nature Cancer, vol. 4, no 3, , p. 317–329 (ISSN 2662-1347, DOI 10.1038/s43018-023-00521-2, lire en ligne, consulté le )
- ↑ (en) Pierre Golstein et Gillian M. Griffiths, « An early history of T cell-mediated cytotoxicity », Nature Reviews Immunology, vol. 18, no 8, , p. 527–535 (ISSN 1474-1741, DOI 10.1038/s41577-018-0009-3, lire en ligne, consulté le )
- ↑ (en) Hergen Spits et James P. Di Santo, « The expanding family of innate lymphoid cells: regulators and effectors of immunity and tissue remodeling », Nature Immunology, vol. 12, no 1, , p. 21–27 (ISSN 1529-2916, DOI 10.1038/ni.1962, lire en ligne, consulté le )
- ↑ Lorenzo Moretta, Cristina Bottino, Daniela Pende et Roberta Castriconi, « Surface NK receptors and their ligands on tumor cells », Seminars in Immunology, missing-self: Revisited, vol. 18, no 3, , p. 151–158 (ISSN 1044-5323, DOI 10.1016/j.smim.2006.03.002, lire en ligne, consulté le )
- ↑
- Konrad Krzewski et Jack L Strominger, « The killer's kiss: the many functions of NK cell immunological synapses », Current Opinion in Cell Biology, cell-to-cell contact and extracellular matrix, vol. 20, no 5, , p. 597–605 (ISSN 0955-0674, PMID 18639449, PMCID 2577014, DOI 10.1016/j.ceb.2008.05.006, lire en ligne, consulté le )
- ↑ Dustin, M. L. & Long, E. O. Cytotoxic immunological synapses. Immunol. Rev. 235, 24–34 (2010).
- ↑ (en) Janett Göhring, Lukas Schrangl, Gerhard J. Schütz et Johannes B. Huppa, « Mechanosurveillance: Tiptoeing T Cells », Frontiers in Immunology, vol. 13, (ISSN 1664-3224, PMID 35693808, PMCID 9178122, DOI 10.3389/fimmu.2022.886328, lire en ligne, consulté le )
- ↑ (en) Giorgio Santoni, Consuelo Amantini, Matteo Santoni et Federica Maggi, « Mechanosensation and Mechanotransduction in Natural Killer Cells », Frontiers in Immunology, vol. 12, (ISSN 1664-3224, PMID 34335592, PMCID 8320435, DOI 10.3389/fimmu.2021.688918, lire en ligne, consulté le )
- ↑ (en) Kathryn Lagrue, Alex Carisey, David J. Morgan et Rajesh Chopra, « Lenalidomide augments actin remodeling and lowers NK-cell activation thresholds », Blood, vol. 126, no 1, , p. 50–60 (ISSN 0006-4971 et 1528-0020, PMID 26002964, PMCID 4551357, DOI 10.1182/blood-2015-01-625004, lire en ligne, consulté le )
- (en) Xiaohu Zheng, Zhuanghao Hou, Yeben Qian et Yongwei Zhang, « Tumors evade immune cytotoxicity by altering the surface topology of NK cells », Nature Immunology, vol. 24, no 5, , p. 802–813 (ISSN 1529-2916, DOI 10.1038/s41590-023-01462-9, lire en ligne, consulté le )
- ↑ Darren Chen Pei Wong et Jeak Ling Ding, « The mechanobiology of NK cells- ‘Forcing NK to Sense’ target cells », Biochimica et Biophysica Acta (BBA) - Reviews on Cancer, vol. 1878, no 2, , p. 188860 (ISSN 0304-419X, DOI 10.1016/j.bbcan.2023.188860, lire en ligne, consulté le )
- ↑ Vyas, Y. M., Maniar, H. & Dupont, B. Visualization of signaling pathways and cortical cytoskeleton in cytolytic and noncytolytic natural killer cell immune synapses. Immunol. Rev. 189, 161–178 (2002).
- ↑ Jordan S. Orange, K. Eliza Harris, Milena M. Andzelm et Markus M. Valter, « The mature activating natural killer cell immunologic synapse is formed in distinct stages », Proceedings of the National Academy of Sciences, vol. 100, no 24, , p. 14151–14156 (PMID 14612578, PMCID 283561, DOI 10.1073/pnas.1835830100, lire en ligne, consulté le )
- ↑ (en) Domingo F Barber, Mathias Faure et Eric O Long, « LFA-1 Contributes an Early Signal for NK Cell Cytotoxicity », The Journal of Immunology, vol. 173, no 6, , p. 3653–3659 (ISSN 0022-1767 et 1550-6606, DOI 10.4049/jimmunol.173.6.3653, lire en ligne, consulté le )
- ↑ Bryceson, Y. T., March, M. E., Ljunggren, H. G. & Long, E. O. Activation, coactivation, and costimulation of resting human natural killer cells. Immunol. Rev. 214, 73–91 (2006).
- ↑ (en) Ariella Glasner, Assi Levi, Jonatan Enk et Batya Isaacson, « NKp46 Receptor-Mediated Interferon-γ Production by Natural Killer Cells Increases Fibronectin 1 to Alter Tumor Architecture and Control Metastasis », Immunity, vol. 48, no 1, , p. 107–119.e4 (DOI 10.1016/j.immuni.2017.12.007, lire en ligne, consulté le )
- ↑ (en) Sumit Sen Santara, Dian-Jang Lee, Ângela Crespo et Jun Jacob Hu, « The NK cell receptor NKp46 recognizes ecto-calreticulin on ER-stressed cells », Nature, vol. 616, no 7956, , p. 348–356 (ISSN 1476-4687, PMID 37020026, PMCID 10165876, DOI 10.1038/s41586-023-05912-0, lire en ligne, consulté le )
- (en) Katja Srpan, Ashley Ambrose, Alexandros Karampatzakis et Mezida Saeed, « Shedding of CD16 disassembles the NK cell immune synapse and boosts serial engagement of target cells », Journal of Cell Biology, vol. 217, no 9, , p. 3267–3283 (ISSN 0021-9525 et 1540-8140, PMID 29967280, PMCID 6122987, DOI 10.1083/jcb.201712085, lire en ligne, consulté le )
- ↑ (en) Se-Chan Oh, Seong-Eun Kim, In-Hwan Jang et Seok-Min Kim, « NgR1 is an NK cell inhibitory receptor that destabilizes the immunological synapse », Nature Immunology, vol. 24, no 3, , p. 463–473 (ISSN 1529-2916, DOI 10.1038/s41590-022-01394-w, lire en ligne, consulté le )
- ↑ Tolib B. Sanni, Madhan Masilamani, Juraj Kabat et John E. Coligan, « Exclusion of Lipid Rafts and Decreased Mobility of CD94/NKG2A Receptors at the Inhibitory NK Cell Synapse », Molecular Biology of the Cell, vol. 15, no 7, , p. 3210–3223 (ISSN 1059-1524, DOI 10.1091/mbc.e03-11-0779, lire en ligne, consulté le )
- Vyas, Y. M. et al. Ligand binding to inhibitory killer cell Ig-like receptors induce colocalization with Src homology domain 2-containing protein tyrosine phosphatase 1 and interruption of ongoing activation signals. J. Immunol. 173, 1571–1578 (2004).
- ↑ (en) Bebhinn Treanor, Peter M.P. Lanigan, Sunil Kumar et Chris Dunsby, « Microclusters of inhibitory killer immunoglobulin–like receptor signaling at natural killer cell immunological synapses », The Journal of Cell Biology, vol. 174, no 1, , p. 153–161 (ISSN 1540-8140 et 0021-9525, PMID 16801390, PMCID 2064172, DOI 10.1083/jcb.200601108, lire en ligne, consulté le )
- ↑ (en) Leo M. Carlin, Konstantina Eleme, Fiona E. McCann et Daniel M. Davis, « Intercellular Transfer and Supramolecular Organization of Human Leukocyte Antigen C at Inhibitory Natural Killer Cell Immune Synapses », The Journal of Experimental Medicine, vol. 194, no 10, , p. 1507–1517 (ISSN 1540-9538 et 0022-1007, PMID 11714757, PMCID 2193674, DOI 10.1084/jem.194.10.1507, lire en ligne, consulté le )
- ↑ Almeida, C. R. & Davis, D. M. Segregation of HLA-C from ICAM-1 at NK cell immune synapses is controlled by its cell surface density. J. Immunol. 177, 6904–6910 (2006).
- ↑ Endt, J. et al. Inhibitory receptor signals suppress ligation-induced recruitment of NKG2D to GM1-rich membrane domains at the human NK cell immune synapse. J. Immunol. 178, 5606–5611 (2007)
- ↑ (en) Carsten Watzl, Christopher C Stebbins et Eric O Long, « Cutting Edge: NK Cell Inhibitory Receptors Prevent Tyrosine Phosphorylation of the Activation Receptor 2B4 (CD244) », The Journal of Immunology, vol. 165, no 7, , p. 3545–3548 (ISSN 0022-1767 et 1550-6606, DOI 10.4049/jimmunol.165.7.3545, lire en ligne, consulté le )
- Thomas A. Masters, Bruno Pontes, Virgile Viasnoff et You Li, « Plasma membrane tension orchestrates membrane trafficking, cytoskeletal remodeling, and biochemical signaling during phagocytosis », Proceedings of the National Academy of Sciences, vol. 110, no 29, , p. 11875–11880 (PMID 23821745, PMCID 3718161, DOI 10.1073/pnas.1301766110, lire en ligne, consulté le )
- ↑ (en) Greg Lemke, « How macrophages deal with death », Nature Reviews Immunology, vol. 19, no 9, , p. 539–549 (ISSN 1474-1741, PMID 31019284, PMCID 6733267, DOI 10.1038/s41577-019-0167-y, lire en ligne, consulté le )
- ↑ (en) Pascale Hubert, Adèle Heitzmann, Sophie Viel et André Nicolas, « Antibody-Dependent Cell Cytotoxicity Synapses Form in Mice during Tumor-Specific Antibody Immunotherapy », Cancer Research, vol. 71, no 15, , p. 5134–5143 (ISSN 0008-5472 et 1538-7445, DOI 10.1158/0008-5472.CAN-10-4222, lire en ligne, consulté le )
- ↑ (en) Martin Guilliams, Pierre Bruhns, Yvan Saeys et Hamida Hammad, « The function of Fcγ receptors in dendritic cells and macrophages », Nature Reviews Immunology, vol. 14, no 2, , p. 94–108 (ISSN 1474-1741, DOI 10.1038/nri3582, lire en ligne, consulté le )
- ↑ (en) Sarah R. Barger, Nicholas S. Reilly, Maria S. Shutova et Qingsen Li, « Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis », Nature Communications, vol. 10, no 1, , p. 1249 (ISSN 2041-1723, PMID 30890704, PMCID 6425032, DOI 10.1038/s41467-019-09104-1, lire en ligne, consulté le )
- ↑ (en) Philip P. Ostrowski, Spencer A. Freeman, Gregory Fairn et Sergio Grinstein, « Dynamic Podosome-Like Structures in Nascent Phagosomes Are Coordinated by Phosphoinositides », Developmental Cell, vol. 50, no 4, , p. 397–410.e3 (DOI 10.1016/j.devcel.2019.05.028, lire en ligne, consulté le )
- ↑ (en) Xian-Yang Li, Indrajit Das, Ailin Lepletier et Venkateswar Addala, « CD155 loss enhances tumor suppression via combined host and tumor-intrinsic mechanisms », Journal of Clinical Investigation, vol. 128, no 6, , p. 2613–2625 (ISSN 0021-9738 et 1558-8238, DOI 10.1172/JCI98769, lire en ligne, consulté le )
- ↑ (en) Qing Zhang, Jiacheng Bi, Xiaodong Zheng et Yongyan Chen, « Blockade of the checkpoint receptor TIGIT prevents NK cell exhaustion and elicits potent anti-tumor immunity », Nature Immunology, vol. 19, no 7, , p. 723–732 (ISSN 1529-2908 et 1529-2916, DOI 10.1038/s41590-018-0132-0, lire en ligne, consulté le )
- ↑ (en) Hyung-seung Jin et Yoon Park, « Hitting the complexity of the TIGIT-CD96-CD112R-CD226 axis for next-generation cancer immunotherapy », BMB Reports, vol. 54, no 1, , p. 2–11 (ISSN 1976-670X, DOI 10.5483/BMBRep.2021.54.1.229, lire en ligne, consulté le )
- ↑ (en) Eugene Y Chiang et Ira Mellman, « TIGIT-CD226-PVR axis: advancing immune checkpoint blockade for cancer immunotherapy », Journal for ImmunoTherapy of Cancer, vol. 10, no 4, , e004711 (ISSN 2051-1426, PMID 35379739, PMCID 8981293, DOI 10.1136/jitc-2022-004711, lire en ligne, consulté le )
- ↑ (en) Sema Kurtulus, Kaori Sakuishi, Shin-Foong Ngiow et Nicole Joller, « TIGIT predominantly regulates the immune response via regulatory T cells », Journal of Clinical Investigation, vol. 134, no 13, (ISSN 1558-8238, DOI 10.1172/JCI183278, lire en ligne, consulté le )
- ↑ (en) Katharina F. Stengel, Kristin Harden-Bowles, Xin Yu et Lionel Rouge, « Structure of TIGIT immunoreceptor bound to poliovirus receptor reveals a cell–cell adhesion and signaling mechanism that requires cis-trans receptor clustering », Proceedings of the National Academy of Sciences, vol. 109, no 14, , p. 5399–5404 (ISSN 0027-8424 et 1091-6490, PMID 22421438, PMCID 3325733, DOI 10.1073/pnas.1120606109, lire en ligne, consulté le )
- ↑ (en) Shomyseh Sanjabi, Soyoung A. Oh et Ming O. Li, « Regulation of the Immune Response by TGF-β: From Conception to Autoimmunity and Infection », Cold Spring Harbor Perspectives in Biology, vol. 9, no 6, , a022236 (ISSN 1943-0264, PMID 28108486, PMCID 5453394, DOI 10.1101/cshperspect.a022236, lire en ligne, consulté le )
- (en) Laurent Gorvel et Daniel Olive, « Targeting the “PVR–TIGIT axis” with immune checkpoint therapies », F1000Research, vol. 9, , p. 354 (ISSN 2046-1402, PMID 32489646, PMCID 7222031, DOI 10.12688/f1000research.22877.1, lire en ligne, consulté le )
- (en) Chia-Wei Li, Seung-Oe Lim, Ezra M. Chung et Yong-Soo Kim, « Eradication of Triple-Negative Breast Cancer Cells by Targeting Glycosylated PD-L1 », Cancer Cell, vol. 33, no 2, , p. 187–201.e10 (PMID 29438695, PMCID 5824730, DOI 10.1016/j.ccell.2018.01.009, lire en ligne, consulté le )
- ↑ Michael Conner, Ken W. Hance, Sapna Yadavilli et James Smothers, « Emergence of the CD226 Axis in Cancer Immunotherapy », Frontiers in Immunology, vol. 13, (ISSN 1664-3224, PMID 35812451, PMCID 9263721, DOI 10.3389/fimmu.2022.914406, lire en ligne, consulté le )
- (en) Lorena Riol-Blanco, Cristina Delgado-Martín, Noelia Sánchez-Sánchez et Luis M. Alonso-C, « Immunological synapse formation inhibits, via NF-κB and FOXO1, the apoptosis of dendritic cells », Nature Immunology, vol. 10, no 7, , p. 753–760 (ISSN 1529-2916, DOI 10.1038/ni.1750, lire en ligne, consulté le )
- ↑ (en) Daniel Torralba, Francesc Baixauli, Carolina Villarroya-Beltri et Irene Fernández-Delgado, « Priming of dendritic cells by DNA-containing extracellular vesicles from activated T cells through antigen-driven contacts », Nature Communications, vol. 9, no 1, , p. 2658 (ISSN 2041-1723, PMID 29985392, PMCID 6037695, DOI 10.1038/s41467-018-05077-9, lire en ligne, consulté le )
- ↑ Alcaraz-Serna, A. et al. Immune synapse instructs epigenomic and transcriptomic functional reprogramming in dendritic cells. Sci. Adv. 7, eabb9965 (2021).
- ↑ (en) Mark J. Miller, Olga Safrina, Ian Parker et Michael D. Cahalan, « Imaging the Single Cell Dynamics of CD4+ T Cell Activation by Dendritic Cells in Lymph Nodes », The Journal of Experimental Medicine, vol. 200, no 7, , p. 847–856 (ISSN 1540-9538 et 0022-1007, PMID 15466619, PMCID 2213293, DOI 10.1084/jem.20041236, lire en ligne, consulté le )
- ↑ (en) María Mittelbrunn, Gloria Martínez del Hoyo, María López-Bravo et Noa B. Martín-Cofreces, « Imaging of plasmacytoid dendritic cell interactions with T cells », Blood, vol. 113, no 1, , p. 75–84 (ISSN 0006-4971 et 1528-0020, DOI 10.1182/blood-2008-02-139865, lire en ligne, consulté le )
- (en) William A. Comrie, Shuixing Li, Sarah Boyle et Janis K. Burkhardt, « The dendritic cell cytoskeleton promotes T cell adhesion and activation by constraining ICAM-1 mobility », Journal of Cell Biology, vol. 208, no 4, , p. 457–473 (ISSN 1540-8140 et 0021-9525, PMID 25666808, PMCID 4332244, DOI 10.1083/jcb.201406120, lire en ligne, consulté le )
- (en) Sricharan Murugesan, Jinsung Hong, Jason Yi et Dong Li, « Formin-generated actomyosin arcs propel T cell receptor microcluster movement at the immune synapse », Journal of Cell Biology, vol. 215, no 3, , p. 383–399 (ISSN 0021-9525 et 1540-8140, PMID 27799367, PMCID 5100289, DOI 10.1083/jcb.201603080, lire en ligne, consulté le )
- (en) Pablo Vargas, Paolo Maiuri, Marine Bretou et Pablo J. Sáez, « Innate control of actin nucleation determines two distinct migration behaviours in dendritic cells », Nature Cell Biology, vol. 18, no 1, , p. 43–53 (ISSN 1476-4679, PMID 26641718, PMCID 5885286, DOI 10.1038/ncb3284, lire en ligne, consulté le )
- (en) Fabienne Brilot, Till Strowig, Susanne M. Roberts et Frida Arrey, « NK cell survival mediated through the regulatory synapse with human DCs requires IL-15Rα », Journal of Clinical Investigation, vol. 117, no 11, , p. 3316–3329 (ISSN 0021-9738, DOI 10.1172/JCI31751, lire en ligne, consulté le )
- (en) Christophe Borg, Abdelali Jalil, Diego Laderach et Kouji Maruyama, « NK cell activation by dendritic cells (DCs) requires the formation of a synapse leading to IL-12 polarization in DCs », Blood, vol. 104, no 10, , p. 3267–3275 (ISSN 0006-4971 et 1528-0020, DOI 10.1182/blood-2004-01-0380, lire en ligne, consulté le )
- ↑ (en) Mariella Della Chiesa, Massimo Vitale, Simona Carlomagno et Guido Ferlazzo, « The natural killer cell-mediated killing of autologous dendritic cells is confined to a cell subset expressing CD94/NKG2A, but lacking inhibitory killer Ig-like receptors », European Journal of Immunology, vol. 33, no 6, , p. 1657–1666 (ISSN 1521-4141, DOI 10.1002/eji.200323986, lire en ligne, consulté le )
- (en) Roland R Regoes, Andrew Yates et Rustom Antia, « Mathematical models of cytotoxic T-lymphocyte killing », Immunology & Cell Biology, vol. 85, no 4, , p. 274–279 (ISSN 1440-1711, DOI 10.1038/sj.icb.7100053, lire en ligne, consulté le )
- ↑ (en) Andrea Schmidts et Marcela V. Maus, « Making CAR T Cells a Solid Option for Solid Tumors », Frontiers in Immunology, vol. 9, (ISSN 1664-3224, PMID 30467505, PMCID 6235951, DOI 10.3389/fimmu.2018.02593, lire en ligne, consulté le )
- ↑ (en) John J. Engelhardt, Bijan Boldajipour, Peter Beemiller et Priya Pandurangi, « Marginating Dendritic Cells of the Tumor Microenvironment Cross-Present Tumor Antigens and Stably Engage Tumor-Specific T Cells », Cancer Cell, vol. 21, no 3, , p. 402–417 (PMID 22439936, PMCID 3311997, DOI 10.1016/j.ccr.2012.01.008, lire en ligne, consulté le )
- (en) Roxana Khazen, Marine Cazaux, Fabrice Lemaître et Beatrice Corre, « Functional heterogeneity of cytotoxic T cells and tumor resistance to cytotoxic hits limit anti‐tumor activity in vivo », The EMBO Journal, vol. 40, no 11, , EMBJ2020106658 (ISSN 1460-2075, PMID 33855732, PMCID 8167356, DOI 10.15252/embj.2020106658, lire en ligne, consulté le )
- ↑ Catherina H. Bird, Jiuru Sun, Kheng Ung et Diana Karambalis, « Cationic Sites on Granzyme B Contribute to Cytotoxicity by Promoting Its Uptake into Target Cells », Molecular and Cellular Biology, vol. 25, no 17, , p. 7854–7867 (PMID 16107729, PMCID 1190293, DOI 10.1128/MCB.25.17.7854-7867.2005, lire en ligne, consulté le )
- ↑ Cartwright, I. M. et al. Essential roles of Caspase-3 in facilitating Myc-induced genetic instability and carcinogenesis. Elife. 6, e26371 (2017).
- (en) Bettina Weigelin, Annemieke Th den Boer, Esther Wagena et Kelly Broen, « Cytotoxic T cells are able to efficiently eliminate cancer cells by additive cytotoxicity », Nature Communications, vol. 12, no 1, , p. 5217 (ISSN 2041-1723, PMID 34471116, PMCID 8410835, DOI 10.1038/s41467-021-25282-3, lire en ligne, consulté le )
- ↑ (en) Frederick J. Kohlhapp, Joseph R. Broucek, Tasha Hughes et Erica J. Huelsmann, « NK cells and CD8+ T cells cooperate to improve therapeutic responses in melanoma treated with interleukin-2 (IL-2) and CTLA-4 blockade », Journal for ImmunoTherapy of Cancer, vol. 3, no 1, (ISSN 2051-1426, PMID 10.1186/s40425-015-0063-3, PMCID 4437746, DOI 10.1186/s40425-015-0063-3, lire en ligne, consulté le )
- (en) Elisa E. Sanchez, Maria Tello-Lafoz, Aixuan J. Guo et Miguel de Jesus, « Apoptotic contraction drives target cell release by cytotoxic T cells », Nature Immunology, vol. 24, no 9, , p. 1434–1442 (ISSN 1529-2916, PMID 37500886, PMCID 11138163, DOI 10.1038/s41590-023-01572-4, lire en ligne, consulté le )
- ↑ Aurelie Wiedemann, David Depoil, Mustapha Faroudi et Salvatore Valitutti, « Cytotoxic T lymphocytes kill multiple targets simultaneously via spatiotemporal uncoupling of lytic and stimulatory synapses », Proceedings of the National Academy of Sciences, vol. 103, no 29, , p. 10985–10990 (PMID 16832064, PMCID 1544161, DOI 10.1073/pnas.0600651103, lire en ligne, consulté le )
- ↑ (en) E. John Wherry et Makoto Kurachi, « Molecular and cellular insights into T cell exhaustion », Nature Reviews Immunology, vol. 15, no 8, , p. 486–499 (ISSN 1474-1741, PMID 26205583, PMCID 4889009, DOI 10.1038/nri3862, lire en ligne, consulté le )
- ↑ (en) Morgan Huse, « Mechanical forces in the immune system », Nature Reviews Immunology, vol. 17, no 11, , p. 679–690 (ISSN 1474-1741, PMID 28757604, PMCID 6312705, DOI 10.1038/nri.2017.74, lire en ligne, consulté le )
- ↑ (en) Alexander J. Davenport, Misty R. Jenkins, Ryan S. Cross et Carmen S. Yong, « CAR-T Cells Inflict Sequential Killing of Multiple Tumor Target Cells », Cancer Immunology Research, vol. 3, no 5, , p. 483–494 (ISSN 2326-6066 et 2326-6074, DOI 10.1158/2326-6066.CIR-15-0048, lire en ligne, consulté le )
- ↑ (en) Bettina Weigelin et Peter Friedl, « T cell-mediated additive cytotoxicity – death by multiple bullets », Trends in Cancer, vol. 8, no 12, , p. 980–987 (DOI 10.1016/j.trecan.2022.07.007, lire en ligne, consulté le )
- (en) Roxana Khazen, Sabina Müller, Nicolas Gaudenzio et Eric Espinosa, « Melanoma cell lysosome secretory burst neutralizes the CTL-mediated cytotoxicity at the lytic synapse », Nature Communications, vol. 7, no 1, , p. 10823 (ISSN 2041-1723, PMID 26940455, PMCID 4785227, DOI 10.1038/ncomms10823, lire en ligne, consulté le )
- ↑ (en) Matthew Raab, Matteo Gentili, Henry de Belly et Hawa-Racine Thiam, « ESCRT III repairs nuclear envelope ruptures during cell migration to limit DNA damage and cell death », Science, vol. 352, no 6283, , p. 359–362 (ISSN 0036-8075 et 1095-9203, DOI 10.1126/science.aad7611, lire en ligne, consulté le )
- ↑ (en) Ralph Scully, Arvind Panday, Rajula Elango et Nicholas A. Willis, « DNA double-strand break repair-pathway choice in somatic mammalian cells », Nature Reviews Molecular Cell Biology, vol. 20, no 11, , p. 698–714 (ISSN 1471-0080, PMID 31263220, PMCID 7315405, DOI 10.1038/s41580-019-0152-0, lire en ligne, consulté le )
- ↑ (en) Jerome Thiery, Dennis Keefe, Steeve Boulant et Emmanuel Boucrot, « Perforin pores in the endosomal membrane trigger the release of endocytosed granzyme B into the cytosol of target cells », Nature Immunology, vol. 12, no 8, , p. 770–777 (ISSN 1529-2916, PMID 21685908, PMCID 3140544, DOI 10.1038/ni.2050, lire en ligne, consulté le )
- ↑ (en) Yabo Zhou, Dianheng Wang, Li Zhou et Nannan Zhou, « Cell softness renders cytotoxic T lymphocytes and T leukemic cells resistant to perforin-mediated killing », Nature Communications, vol. 15, no 1, , p. 1405 (ISSN 2041-1723, PMID 38360940, PMCID 10869718, DOI 10.1038/s41467-024-45750-w, lire en ligne, consulté le )
- ↑ (en) Kewen Lei, Armand Kurum, Murat Kaynak et Lucia Bonati, « Cancer-cell stiffening via cholesterol depletion enhances adoptive T-cell immunotherapy », Nature Biomedical Engineering, vol. 5, no 12, , p. 1411–1425 (ISSN 2157-846X, PMID 34873307, PMCID 7612108, DOI 10.1038/s41551-021-00826-6, lire en ligne, consulté le )
- Tello-Lafoz, M. et al. Cytotoxic lymphocytes target characteristic biophysical vulnerabilities in cancer. Immunity. 54, 1037–1054.e7 (2021).
- ↑ (en) Wei Yang, Yibing Bai, Ying Xiong et Jin Zhang, « Potentiating the antitumour response of CD8+ T cells by modulating cholesterol metabolism », Nature, vol. 531, no 7596, , p. 651–655 (ISSN 1476-4687, PMID 26982734, PMCID 4851431, DOI 10.1038/nature17412, lire en ligne, consulté le )
- ↑ Chaochu Cui, Robert Merritt, Liwu Fu et Zui Pan, « Targeting calcium signaling in cancer therapy », Acta Pharmaceutica Sinica B, targets and anticancer drug research, vol. 7, no 1, , p. 3–17 (ISSN 2211-3835, PMID 28119804, PMCID 5237760, DOI 10.1016/j.apsb.2016.11.001, lire en ligne, consulté le )
- ↑ (en) Patrick J. Shaw et Stefan Feske, « Regulation of lymphocyte function by ORAI and STIM proteins in infection and autoimmunity », The Journal of Physiology, vol. 590, no 17, , p. 4157–4167 (ISSN 1469-7793, PMID 22615435, PMCID 3473275, DOI 10.1113/jphysiol.2012.233221, lire en ligne, consulté le )
- ↑ (en) Dennis Keefe, Lianfa Shi, Stefan Feske et Ramiro Massol, « Perforin Triggers a Plasma Membrane-Repair Response that Facilitates CTL Induction of Apoptosis », Immunity, vol. 23, no 3, , p. 249–262 (DOI 10.1016/j.immuni.2005.08.001, lire en ligne, consulté le )
- ↑ (en) Nikita Raj, Lilo Greune, Martin Kahms et Karina Mildner, « Early Endosomes Act as Local Exocytosis Hubs to Repair Endothelial Membrane Damage », Advanced Science, vol. 10, no 13, , p. 2300244 (ISSN 2198-3844, PMID 36938863, PMCID 10161044, DOI 10.1002/advs.202300244, lire en ligne, consulté le )
- ↑ (en) Xiaohu Zheng, Zhuanghao Hou, Yeben Qian et Yongwei Zhang, « Tumors evade immune cytotoxicity by altering the surface topology of NK cells », Nature Immunology, vol. 24, no 5, , p. 802–813 (ISSN 1529-2916, DOI 10.1038/s41590-023-01462-9, lire en ligne, consulté le )
- ↑ (en) Xavier Michelet, Lydia Dyck, Andrew Hogan et Roisin M. Loftus, « Metabolic reprogramming of natural killer cells in obesity limits antitumor responses », Nature Immunology, vol. 19, no 12, , p. 1330–1340 (ISSN 1529-2916, DOI 10.1038/s41590-018-0251-7, lire en ligne, consulté le )
- ↑ Li, Y. et al. Tumor cells impair immunological synapse formation via central nervous system-enriched metabolite. Cancer Cell. 42, 985-1002.e18 (2024).
- ↑ (en) Xiaofeng Mu, Zheng Xiang, Yan Xu et Jing He, « Glucose metabolism controls human γδ T-cell-mediated tumor immunosurveillance in diabetes », Cellular & Molecular Immunology, vol. 19, no 8, , p. 944–956 (ISSN 2042-0226, PMID 35821253, PMCID 9338301, DOI 10.1038/s41423-022-00894-x, lire en ligne, consulté le )
- (en) Yuying Liu, Tianzhen Zhang, Haizeng Zhang et Jiping Li, « Cell Softness Prevents Cytolytic T-cell Killing of Tumor-Repopulating Cells », Cancer Research, vol. 81, no 2, , p. 476–488 (ISSN 0008-5472 et 1538-7445, DOI 10.1158/0008-5472.CAN-20-2569, lire en ligne, consulté le )
- ↑ (en) Vinay Swaminathan, Karthikeyan Mythreye, E. Tim O'Brien et Andrew Berchuck, « Mechanical Stiffness Grades Metastatic Potential in Patient Tumor Cells and in Cancer Cell Lines », Cancer Research, vol. 71, no 15, , p. 5075–5080 (ISSN 0008-5472 et 1538-7445, PMID 21642375, PMCID 3220953, DOI 10.1158/0008-5472.CAN-11-0247, lire en ligne, consulté le )
- ↑ (en) Marija Plodinec, Marko Loparic, Christophe A. Monnier et Ellen C. Obermann, « The nanomechanical signature of breast cancer », Nature Nanotechnology, vol. 7, no 11, , p. 757–765 (ISSN 1748-3395, DOI 10.1038/nnano.2012.167, lire en ligne, consulté le )
- ↑ (en) Jiadi Lv, Xiaohan Liu, Yabo Zhou et Feiran Cheng, « YAP Inactivation by Soft Mechanotransduction Relieves MAFG for Tumor Cell Dedifferentiation », Research, vol. 6, (ISSN 2639-5274, PMID 37614365, PMCID 10443527, DOI 10.34133/research.0215, lire en ligne, consulté le )
- ↑ (en) Stéphane Terry, Pierre Savagner, Sandra Ortiz-Cuaran et Linda Mahjoubi, « New insights into the role of EMT in tumor immune escape », Molecular Oncology, vol. 11, no 7, , p. 824–846 (ISSN 1878-0261, PMID 28614624, PMCID 5496499, DOI 10.1002/1878-0261.12093, lire en ligne, consulté le )
- ↑ (en) Antoun Al Absi, Hannah Wurzer, Coralie Guerin et Celine Hoffmann, « Actin Cytoskeleton Remodeling Drives Breast Cancer Cell Escape from Natural Killer–Mediated Cytotoxicity », Cancer Research, vol. 78, no 19, , p. 5631–5643 (ISSN 0008-5472 et 1538-7445, DOI 10.1158/0008-5472.CAN-18-0441, lire en ligne, consulté le )
- (en) Ivan Mwebaza, Rachel Shaw, Qing Li et Shane Fletcher, « Impact of Mycobacterium tuberculosis Glycolipids on the CD4+ T Cell–Macrophage Immunological Synapse », The Journal of Immunology, vol. 211, no 9, , p. 1385–1396 (ISSN 0022-1767 et 1550-6606, PMID 37695687, PMCID 10579150, DOI 10.4049/jimmunol.2300107, lire en ligne, consulté le )
- ↑ Zihan Zhang, Thomas K. Gaetjens, Jin Ou et Qiong Zhou, « Propulsive cell entry diverts pathogens from immune degradation by remodeling the phagocytic synapse », Proceedings of the National Academy of Sciences, vol. 120, no 49, , e2306788120 (PMID 38032935, PMCID 10710034, DOI 10.1073/pnas.2306788120, lire en ligne, consulté le )
- Alix, E. et al. The tumour suppressor TMEM127 is a Nedd4-family E3 ligase adaptor required by Salmonella SteD to ubiquitinate and degrade MHC class II molecules. Cell Host Microbe 28, 54–68.e7 (2020).
- (en) Obondo J Sande, Ahmad F Karim, Qing Li et Xuedong Ding, « Mannose-Capped Lipoarabinomannan from Mycobacterium tuberculosis Induces CD4+ T Cell Anergy via GRAIL », The Journal of Immunology, vol. 196, no 2, , p. 691–702 (ISSN 0022-1767 et 1550-6606, PMID 26667170, PMCID 4707121, DOI 10.4049/jimmunol.1500710, lire en ligne, consulté le )
- ↑ (en) Maurizio Molinari, Mariolina Salio, Carmela Galli et Nathalie Norais, « Selective Inhibition of Ii-dependent Antigen Presentation by Helicobacter pylori Toxin VacA », The Journal of Experimental Medicine, vol. 187, no 1, , p. 135–140 (ISSN 0022-1007 et 1540-9538, PMID 9419220, PMCID 2199184, DOI 10.1084/jem.187.1.135, lire en ligne, consulté le )
- ↑ (en) Ian C. Boulton et Scott D. Gray-Owen, « Neisserial binding to CEACAM1 arrests the activation and proliferation of CD4+ T lymphocytes », Nature Immunology, vol. 3, no 3, , p. 229–236 (ISSN 1529-2916, DOI 10.1038/ni769, lire en ligne, consulté le )
- ↑ (en) Johanna Galaski, Amjad Shhadeh, Ariana Umaña et Christopher C. Yoo, « Fusobacterium nucleatum CbpF Mediates Inhibition of T Cell Function Through CEACAM1 Activation », Frontiers in Cellular and Infection Microbiology, vol. 11, (ISSN 2235-2988, PMID 34336716, PMCID 8319768, DOI 10.3389/fcimb.2021.692544, lire en ligne, consulté le )
- ↑ Matthew L. Brewer, David Dymock, R. Leo Brady et Bernhard B. Singer, « Fusobacterium spp. target human CEACAM1 via the trimeric autotransporter adhesin CbpF », Journal of Oral Microbiology, vol. 11, no 1, , p. 1565043 (PMID 30719234, PMCID 6346709, DOI 10.1080/20002297.2018.1565043, lire en ligne, consulté le )
- ↑ (en) Marianna Boncristiano, Silvia Rossi Paccani, Silvia Barone et Cristina Ulivieri, « The Helicobacter pylori Vacuolating Toxin Inhibits T Cell Activation by Two Independent Mechanisms », The Journal of Experimental Medicine, vol. 198, no 12, , p. 1887–1897 (ISSN 1540-9538 et 0022-1007, PMID 14676300, PMCID 2194151, DOI 10.1084/jem.20030621, lire en ligne, consulté le )
- ↑ (en) Christoph Konradt, Elisabetta Frigimelica, Katharina Nothelfer et Andrea Puhar, « The Shigella flexneri Type Three Secretion System Effector IpgD Inhibits T Cell Migration by Manipulating Host Phosphoinositide Metabolism », Cell Host & Microbe, vol. 9, no 4, , p. 263–272 (DOI 10.1016/j.chom.2011.03.010, lire en ligne, consulté le )
- ↑ (en) Saradindu Saha, Arnab Hazra, Debika Ghatak et Ajay Vir Singh, « A Bumpy Ride of Mycobacterial Phagosome Maturation: Roleplay of Coronin1 Through Cofilin1 and cAMP », Frontiers in Immunology, vol. 12, (ISSN 1664-3224, PMID 34630380, PMCID 8495260, DOI 10.3389/fimmu.2021.687044, lire en ligne, consulté le )
- ↑ (en) Andrey Popugailo, Ziv Rotfogel, Emmanuelle Supper et Dalia Hillman, « Staphylococcal and Streptococcal Superantigens Trigger B7/CD28 Costimulatory Receptor Engagement to Hyperinduce Inflammatory Cytokines », Frontiers in Immunology, vol. 10, (ISSN 1664-3224, PMID 31114583, PMCID 6503043, DOI 10.3389/fimmu.2019.00942, lire en ligne, consulté le )
- ↑ Davis DM, Chiu I, Fassett M, Cohen GB, Mandelboim O, Strominger JL, « The human natural killer cell immune synapse », Proc Natl Acad Sci U S A, vol. 96, no 26, , p. 15062–7 (PMID 10611338, PMCID 24773, DOI 10.1073/pnas.96.26.15062)
Voir aussi
Articles connexes
Liens externes
Bibliographie
 Portail de la biologie cellulaire et moléculaire