Thérapeutique ciblée
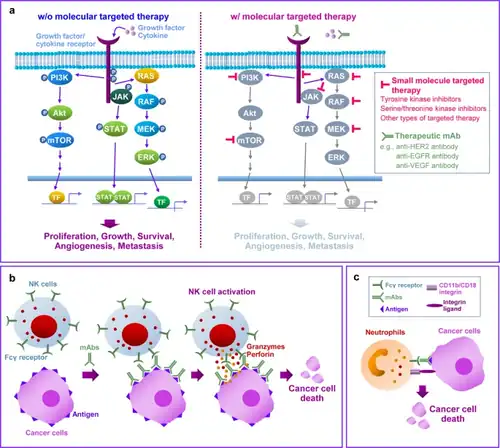
Une thérapeutique ciblée, ou thérapie ciblée, est un médicament anticancéreux ou tout autre substance pour cibler des molécules spécifiques dont les cellules cancéreuses dont ces cellules ont besoin pour survivre. Elle interagit avec des cibles moléculaires spécifiques nécessaires à la carcinogenèse et à la croissance tumorale et se distingue ainsi des médicaments qui inhibent ou détruisent simplement les cellules se divisant rapidement, comme le font les molécules de la chimiothérapie traditionnelle.
Une thérapie ciblée particulière permet de stopper la multiplication des cellules cancéreuses (en cas de présence d'une addiction oncogénique), de diminuer la vascularisation de la tumeur (action anti-angiogénique), ou de stimuler la réaction immunitaire de l'organisme contre les cellules cancéreuses, voire d'induire leur apoptose.
Introduction
Le traitement chirurgical et médicamenteux ainsi que la radiothérapie constituent les principales approches du traitement du cancer. Pendant longtemps, la chimiothérapie, qui consiste à tuer les cellules tumorales et/ou à inhiber la croissance et la prolifération des cellules tumorales par des médicaments chimiques, a été la seule approche thérapeutique anticancéreuse. La plus grande caractéristique de la chimiothérapie est l’incapacité de faire la distinction entre les cellules cancéreuses et les cellules normales, ce qui entraîne une toxicité et des effets secondaires importants. Au cours des deux dernières décennies, le traitement du cancer a connu une évolution considérable, passant des médicaments cytotoxiques à large spectre aux médicaments ciblés [1]. Par rapport aux médicaments de chimiothérapie traditionnels, les médicaments ciblés peuvent cibler spécifiquement les cellules cancéreuses mais épargner les cellules normales, ce qui leur confère une puissance et une efficacité élevées. faible toxicité. Encouragés par l’approbation du premier inhibiteur de la tyrosine kinase à petites molécules, l’imatinib, pour une utilisation clinique par la Food and Drug Administration des États-Unis en 2001, les médicaments ciblés se sont rapidement développés et au cours des 20 dernières années, il y a eu une augmentation significative du nombre de médicaments ciblés approuvés par la FDA pour le traitement du cancer.
Les médicaments ciblés peuvent être grossièrement classés en deux catégories : les petites molécules et les macromolécules (par exemple, les anticorps monoclonaux, les polypeptides, les conjugués anticorps-médicament et les acides nucléiques)[2],[3]. Par rapport aux médicaments à base de macromolécules, les médicaments ciblés à petites molécules présentent des avantages dans certains aspects tels que les propriétés pharmacocinétiques, les coûts, l'observance du patient, ainsi que le stockage et le transport des médicaments . Malgré la concurrence des médicaments macromoléculaires représentés par les anticorps monoclonaux ces dernières années, les médicaments ciblés sur les petites molécules continuent de connaître un grand développement. En 2021, il existait au total 89 petites molécules anticancéreuses approuvées aux États-Unis et en Chine [4].
Historique
Paul Ehrlich a proposé pour la première fois le concept de thérapie ciblée dans les années 1890 comme une « solution miracle » qui serait totalement spécifique à la cible et donc sûre sans aucune toxicité supplémentaire [5],[6]. Cette théorie a été initialement appliquée aux maladies infectieuses mais pas à la thérapie anticancéreuse en raison d'une connaissance insuffisante de l'étiologie et de la biologie du cancer ; cependant, ce concept a depuis été étendu au traitement du cancer [5],[6]. Le trastuzumab, un anticorps monoclonal anti-HER2, et l'imatinib, une petite molécule inhibiteur de la tyrosine kinase ciblant la kinase ABL activée de manière aberrante médiée par la fusion BCR-ABL, ont été développés et cliniquement approuvés en 1998 et 2001 pour le traitement respectif du cancer du sein HER2-positif et de la leucémie myéloïde chronique à chromosomes Philadelphie positifs [5],[7]. Le succès de l'imatinib en clinique a servi de paradigme pour une utilisation intensive des inhibiteurs de petites molécules de kinase comme thérapie anticancéreuse [7] et un certain nombre de thérapies moléculaires anticancéreuses ciblées ont été approuvées pour une utilisation clinique chez les patients atteints de cancer [7].
Inhibiteurs par petites molécules
Les inhibiteurs sélectifs de petites molécules se lient généralement à une seule cible et inhibent la signalisation cellulaire associée à cette cible. Un sous-ensemble de cancers dépend fortement de quelques dysfonctionnements liés à la croissance, à la survie, à l’apoptose, à la différenciation, au métabolisme tumoral et même à la modulation immunitaire. Les inhibiteurs sélectifs de petites molécules peuvent antagoniser une cible critique afin d’inhiber sa fonction anormale ou, inversement, de restaurer son action normale, et ainsi traiter les tumeurs. Les patients nécessitent le plus souvent un dépistage rigoureux de la présence ou de l’absence d’altérations génétiques spécifiques, détectées à partir de tissus tumoraux solides,cellules tumorales circulantes dans le sang ou d’autres fluides corporels, lorsqu’ils sont traités par des inhibiteurs sélectifs de petites molécules. Dans ces conditions, les inhibiteurs sélectifs de petites molécules peuvent cibler efficacement les tumeurs tout en évitant les effets indésirables liés à l’inhibition hors cible[8],[9],[10].
Les inhibiteurs sélectifs de petites molécules sont en outre divisés en inhibiteurs sélectifs de petites molécules des kinases et en inhibiteurs sélectifs de petites molécules non kinasiques[11].
Les petites molécules non kinasiques incluent celles impliquées dans le noyau, dont les mécanismes concernent la transcription génique, la réparation de l’ADN, les modifications épigénétiques et l’exportation des protéines nucléaires. Certains inhibiteurs des récepteurs et de la signalisation intracellulaire, ainsi que des agents impliqués dans l’induction de l’apoptose, relèvent également de cette catégorie[12].
Inhibiteurs kinasiques
Inhibiteurs de la tyrosine-kinase
La protéine kinase est une enzyme qui catalyse le transfert du groupe γ-phosphate de l'adénosine triphosphate vers des résidus protéiques contenant des groupes hydroxyle. Elle joue un rôle important dans la croissance, la prolifération et la différenciation cellulaire [13]. Le génome humain comprend environ 535 protéines kinases [14]. Selon les résidus de substrat, les protéines kinases peuvent être classées en tyrosine kinases (y compris les récepteurs et les non-récepteurs tyrosine kinases), en sérine/thréonine kinases et en enzymes de type tyrosine kinase. La dérégulation des protéines kinases est liée à diverses maladies, notamment le cancer. Les protéines kinases sont les cibles thérapeutiques tumorales les plus étudiées.
Inhibiteurs de sérine/thréonine kinases
Les inhibiteurs de sérine/thréonine kinases sont des petites molécules de thérapie ciblée qui bloquent l’activité des protéines kinases phosphorylant les résidus sérine ou thréonine des protéines cibles. Ces kinases jouent un rôle central dans la régulation du cycle cellulaire, de la croissance, du métabolisme, de l’apoptose et de la signalisation intracellulaire.
Inhibiteurs de la voie BRAF/MEK/ERK
La voie de signalisation RAS–RAF–MAPK–ERK joue un rôle central dans le contrôle de la prolifération, de la survie et de la différenciation cellulaires, aussi bien dans les cellules normales que tumorales. Cette cascade comprend la petite GTPase RAS, les kinases sérine/thréonine RAF (ARAF, BRAF et CRAF), les kinases à double spécificité MEK1/2 et les kinases effectrices ERK1/2. L’activation de RAF par RAS conduit à la phosphorylation de MEK1/2, qui activent à leur tour ERK1/2. ERK phosphoryle ensuite de multiples substrats cytoplasmiques et nucléaires, induisant l’expression de gènes impliqués dans la prolifération et la survie cellulaires[15]. La dérégulation de la voie RAS/RAF/MEK/ERK est observée dans de nombreux cancers, le plus souvent en raison de mutations activatrices de RAS ou de BRAF. Les mutations de BRAF sont retrouvées dans environ 40–50 % des mélanomes et dans près de 6 % d’autres tumeurs malignes, entraînant une activation constitutive de MEK et d’ERK[16],[17]. Ainsi, BRAF, MEK et ERK sont devenus des cibles thérapeutiques majeures, en particulier dans le mélanome.
Inhibiteurs de BRAF
Les inhibiteurs de BRAF sont classés en deux catégories selon leur mode de liaison. Les inhibiteurs de type I ont été approuvés par la FDA pour le traitement du mélanome non résécable ou métastatique porteur d'une mutation BRAF V600E/K, en monothérapie ou en association avec des inhibiteurs de MEK : vemurafenib[18], dabrafenib [19] et encorafénib[20].
Sorafénib, un inhibiteur pan-RAF de type II, est un inhibiteur multikinase ciblant également. Il est actuellement approuvé pour le carcinome hépatocellulaire, le carcinome rénal avancé et les cancers thyroïdiens réfractaires à l’iode radioactif[21].
Inhibiteurs de MEK
Le développement des inhibiteurs de BRAF a favorisé l’émergence d’inhibiteurs ciblant MEK1/2, des kinases situées en aval dans la voie MAPK. Trois inhibiteurs de MEK ont été approuvés en association avec des inhibiteurs de BRAF pour le traitement du mélanome métastatique ou non résécable porteur de mutations BRAF V600E/K : tramétinib, cobimétinib et binimétinib[22]. Tramétinib est également utilisé en monothérapie dans certaines indications. Les combinaisons BRAF + MEK approuvées permettent d’obtenir une survie sans progression significativement plus longue que les inhibiteurs de BRAF seuls, avec un profil de tolérance globalement amélioré, Par ailleurs, binimetinib, en monothérapie ou en association, a montré une activité clinique chez les patients atteints de mélanome porteur de mutations NRAS[23]. Sélumétinib, un inhibiteur allostérique hautement sélectif de MEK1/2, a récemment été approuvé pour le traitement des patients pédiatriques atteints de neurofibromatose de type 1 avec neurofibromes plexiformes inopérables[24].
Résistance et perspectives
Bien que les inhibiteurs de BRAF et de MEK aient profondément modifié le pronostic du mélanome, leur efficacité est limitée par l’apparition de résistances acquises, liées à des mutations secondaires ou à l’activation de voies de signalisation alternatives.
Inhibiteurs des kinases dépendante des cyclines
Les anomalies du cycle cellulaire entraînant une prolifération incontrôlée constituent l’un des principaux marqueurs du cancer. Les kinases dépendante des cyclines sont des enzymes clés de la régulation du cycle cellulaire et nécessitent la liaison à des cyclines pour être activées et phosphoryler leurs substrats en aval. À ce jour, au moins 20 CDK et 29 cyclines ont été identifiées chez l’être humain.
Parmi elles, CDK4 et CDK6 jouent un rôle central dans la régulation des signaux de croissance et dans la transition du cycle cellulaire de la phase G1 vers la phase S. Lors de cette régulation, CDK4/6 sont activées par les cyclines de type D, ce qui induit la phosphorylation précoce du gène rétinoblastome 1 (RB1) en phase G1. L'activation de ce gène favorisent l’expression de gènes impliqués dans la progression du cycle cellulaire. Compte tenu du rôle essentiel de l’axe CDK4/6–RB1 dans la prolifération cellulaire et la tumorigenèse, l’inhibition de CDK4/6 représente une stratégie thérapeutique majeure permettant un arrêt du cycle cellulaire en phase G1 et une diminution de la viabilité tumorale. La cycline D, activateur principal de CDK4/6, est par ailleurs une cible transcriptionnelle majeure du récepteur aux œstrogènes . Ainsi, la dérégulation de la voie CDK4/6–RB1 est une caractéristique importante des cancers du sein hormono-dépendants[25].
Inhibiteurs des kinases dépendante des cyclines approuvés
À ce jour, trois inhibiteurs sélectifs de CDK4/6 sont approuvés en pratique clinique : palbociclib[26], ribociclib[27] et abemaciclib[28]. Ces molécules sont des inhibiteurs oraux, réversibles et hautement sélectifs de CDK4/6. Elles sont approuvées pour le traitement du cancer du sein métastatique HR-positif et HER2-négatif, en association avec une hormonothérapie[29].
Tolérance et résistance
Les inhibiteurs de CDK4/6 sont associés à des effets indésirables spécifiques. Les toxicités hématologiques, notamment la neutropénie, sont fréquentes avec le palbociclib et le ribociclib, tandis que les troubles gastro-intestinaux, en particulier la diarrhée, sont plus fréquents avec l’abemaciclib. En 2019, la FDA a émis une alerte concernant le risque rare mais grave de pneumopathie interstitielle associée à ces traitements[30]. La résistance aux inhibiteurs de CDK4/6 constitue un défi majeur. La perte d’expression ou les mutations de RB1, détectées dans l’ADN tumoral circulant, représentent un mécanisme clé de résistance[31].
Inhibiteur de la voie de signalisation phosphatidylinositol 3-kinase (PI3K) / AKT / mammalian target of rapamycin (mTOR)
La voie de signalisation phosphatidylinositol 3-kinase (PI3K) / AKT / mammalian target of rapamycin (mTOR) joue un rôle central dans la régulation de la croissance cellulaire, de la prolifération, de la survie, de l’apoptose et de la motilité. Elle est fréquemment activée de manière aberrante dans les cancers humains.
Les PI3K constituent une famille de kinases lipidiques. Selon leurs caractéristiques structurales et leurs substrats, les PI3K sont classées en trois classes, parmi lesquelles la classe I est la plus impliquée dans l’oncogenèse. La classe I est subdivisée en classe IA (activée par les récepteurs à activité tyrosine kinase) et classe IB (activée par les récepteurs couplés aux protéines G). La classe IA comprend les isoformes PI3Kα, PI3Kβ et PI3Kδ, codées respectivement par PIK3CA, PIK3CB et PIK3CD, tandis que la classe IB ne comprend que PI3Kγ, codée par PIK3CG.
L’activation de la voie PI3K/AKT/mTOR au cours de la tumorigenèse peut résulter de plusieurs mécanismes: mutations ponctuelles ou amplifications du gène PIK3CA. une activation constitutive d’AKT et des effecteurs en aval. Des mutations ou amplifications d’AKT, effecteur direct de PI3K, sont également observées dans diverses tumeurs solides.L’hyperactivation de la voie PI3K/AKT/mTOR est non seulement fréquente dans de nombreux cancers, mais elle est également impliquée dans les mécanismes de résistance aux traitements, notamment aux inhibiteurs du récepteur du facteur de croissance épidermique. Cette voie est ainsi devenue une cible majeure pour le développement de thérapies anticancéreuses ciblées.
Inhibiteurs non kinasique
Inhibiteurs épigénétiques
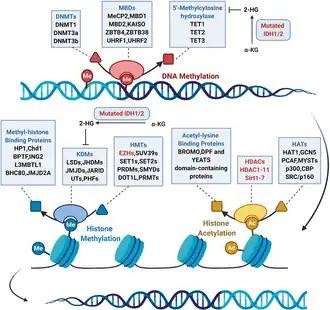
L’épigénétique est une branche de la génétique qui étudie les modifications héréditaires de l’expression des gènes sans altérer la séquence nucléotidique de l’ADN. Elle est strictement régulée par une variété d’enzymes de modification chimique et de protéines de reconnaissance, souvent appelées « writers » (rédacteurs), « erasers » (gommes) et « readers » (lecteurs).
- Les rédacteurs désignent les enzymes qui transfèrent des groupements chimiques à l’ADN ou aux histones, notamment les ADN méthyltransférases (DNMT), les histone acétyltransférases (HAT) et les histone lysine méthyltransférases (KMT).
- Les gommes éliminent les modifications post-traductionnelles et comprennent les histone désacétylases (HDAC) et les histone lysine déméthylases (KDM).
- Les lecteurs sont des protéines capables de reconnaître les histones ou l’ADN modifiés, telles que les protéines à domaine de liaison aux méthyles, ainsi que les protéines de la famille à bromodomaine et domaine extra-terminal (BET).
Une régulation épigénétique anormale est également étroitement liée à diverses maladies, notamment les tumeurs, les maladies immunitaires et de nombreuses maladies rares. Bien que de nombreuses protéines régulatrices épigénétiques aient été identifiées comme des cibles thérapeutiques potentielles, seuls quelques médicaments épigénétiques sont actuellement approuvés pour une utilisation clinique.
Inhibiteurs de l'ADN-méthyltransférase
L'azacitidine et la décitabine, connues sous le nom d'agents hypométhylants, ciblent l'ADN-méthyltransférase 1 et figurent parmi les premiers médicaments épigénétiques approuvés pour l'usage clinique. La FDA américaine a approuvé l'azacitidine en et la décitabine en pour le traitement du syndrome myélodysplasique[32],[33].
Inhibiteurs de l'histone méthyltransférase 2
Rôle biologique de l'histone méthyltransférase 2
L'histone méthyltransférase 2 est une enzyme qui constitue le cœur catalytique du complexe PRC2, aux côtés d'autres protéines. L'histone méthyltransférase 2 ajoute des groupes méthyle sur la lysine 27 de l'histone H3 (H3K27), ce qui compacte la chromatine et réduit au silence certains gènes. L'histone méthyltransférase 2 intervient ainsi dans la régulation de la prolifération, la différenciation, la survie cellulaire et la réparation de l'ADN.
Inhibiteurs des histones désacétylases
Rôle biologique des histones désacétylases
Les histones désacétylases (HDAC) sont des régulateurs épigénétiques qui retirent les groupes acétyle des résidus lysine des histones et d'autres protéines. On distingue 18 histones désacétylases réparties en quatre classes : les classes I, II et IV (dépendantes du zinc) et la classe III ou sirtuines (dépendantes du NAD⁺). Leur surexpression dans de nombreux cancers altère l'expression de gènes impliqués dans la prolifération, l'apoptose et l'angiogenèse, faisant de leur inhibition une stratégie anticancéreuse.
Inhibiteurs approuvés
Quatre catégories chimiques d'inhibiteurs existent : hydroxamates, tétrapeptides cycliques, benzamides et acides aliphatiques[34]. Parmi les hydroxamates, le vorinostat , pan-inhibiteur des histones désacétylases de classes I, II et IV, a été approuvé en 2006 pour le lymphome cutané à cellules T.[35] Le bélinostat et le panobinostat ont été approuvés respectivement pour le lymphome T périphérique réfractaire[36] et le myélome multiple résistant[37]. Le romidepsine, un tétrapeptide cyclique naturel, est approuvé pour le lymphome cutané à cellules T et le lymphome T périphérique[37]. Le tucidinostat , un benzamide inhibiteur d'HDAC1/2/3/10 développé en Chine, a été approuvé en 2015 pour le lymphome T périphérique réfractaire[38]. Les acides aliphatiques (acide valproïque, phénylbutyrate) ont une activité inhibitrice plus faible et sont en cours d'évaluation clinique en oncologie[39]. Les inhibiteurs de sirtuines EX-527, n'ont pas encore été approuvés[40].
Limites et perspectives
En monothérapie, les inhibiteurs des histones désacétylases sont surtout efficaces dans les hémopathies malignes et montrent une activité limitée dans les tumeurs solides, probablement en raison de leurs propriétés pharmacologiques et de leurs effets anti-angiogéniques qui gênent la délivrance du médicament[41]. Leurs effets secondaires (nausées, fatigue, anorexie) sont généralement gérables[41]. Les axes de développement actuels incluent des inhibiteurs sélectifs d'isoformes spécifiques et des thérapies combinées (avec des agents épigénétiques, des inhibiteurs du protéasome ou de l'immunothérapie).
Inhibiteurs des isocitrates déshydrogénases
Rôle biologique des isocitrates déshydrogénases
Les isocitrate déshydrogénases (IDH1, IDH2, IDH3) sont des enzymes clés du cycle de Krebs qui convertissent l'isocitrate en α-cétoglutarate (α-KG).IDH1 et IDH2, dépendantes du NADP⁺, sont fréquemment mutées dans plusieurs cancers : leucémie aiguë myéloïde, gliome, syndrome myélodysplasique, chondrosarcome et cholangiocarcinome. Les formes mutées perdent leur fonction normale et produisent à la place un oncométabolite, le 2-hydroxyglutarate (2-HG), dont l'accumulation perturbe la régulation épigénétique et bloque la différenciation cellulaire, favorisant ainsi le développement tumoral.
Autres cibles épigénétiques et perspectives globales
Inhibiteurs du protéasome
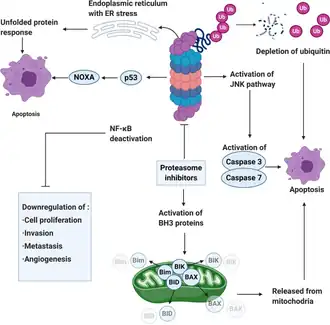
Les cellules de myélome multiple produisent de grandes quantités de paraprotéines et dépendent de voies de signalisation régulées par le protéasome. Elles sont donc particulièrement sensibles à l'inhibition du protéasome, faisant des inhibiteurs du protéasome le pilier du traitement du myélome multiple[42].
Inhibiteurs de première génération
Le bortézomib est le premier inhibiteur du protéasome approuvé pour le traitement du myélome multiple produisent de grandes quantités de paraprotéines et dépendent de voies de signalisation régulées par le protéasome. Elles sont donc particulièrement sensibles à l'inhibition du protéasome, faisant des inhibiteurs du pro en rechute ou réfractaire. Il agit de manière réversible sur la sous-unité catalytique β5 du protéasome et a significativement amélioré la survie des patients atteints de myélome multiple. Il est également approuvé pour le lymphome à cellules du manteau. Plus de 200 essais cliniques étudient son association avec d'autres traitements et son utilisation dans d'autres pathologies, y compris non cancéreuses comme la maladie du greffon contre l'hôte. Ses principales limites sont la résistance primaire, les rechutes fréquentes et la neuropathie périphérique dose-limitante[43],[44],[45].
Inhibiteurs de deuxième génération
Pour surmonter ces limites, des inhibiteurs du protéasome de deuxième génération ont été développés, souvent à partir de produits naturels ou synthétiques.
Le carfilzomib, approuvé en 2012, est dérivé de l'époxomicine, un produit naturel. Contrairement au bortézomib, il inhibe le protéasome de manière irréversible grâce à un groupement époxycétone qui se lie de façon covalente aux sites actifs du protéasome 20S. Cette propriété lui confère une efficacité chez les patients réfractaires au bortézomib. Il entraîne moins de neurotoxicité périphérique, mais peut provoquer des événements cardiovasculaires[46],[47].
L'ixazomib, approuvé en 2015 en association avec le lénalidomide et la dexaméthasone, est le premier inhibiteur du protéasome administré par voie orale. C'est un promédicament rapidement converti en sa forme active dans l'organisme. Comme le bortézomib, il agit de manière réversible sur le site β5 du protéasome 20S via un pharmacophore à acide boronique, mais sa demi-vie d'élimination est beaucoup plus courte (18 contre 110 minutes), ce qui lui confère un meilleur profil de sécurité[48],[49],[50].
Inhibiteurs en développement clinique
Trois nouveaux inhibiteurs du protéasome sont actuellement en cours d'évaluation clinique :
- Le marizomib (Salinosporamide A) est un composé naturel isolé de bactéries Salinispora. Il inhibe de manière irréversible les trois principaux sites catalytiques du protéasome (β5, β1, β2) à des concentrations nanomolaires. Sa capacité à traverser la barrière hémato-encéphalique en fait un candidat prometteur pour le traitement du glioblastome, actuellement évalué en phase III(NCT03345095)[51].
- L'oprozomib est un analogue oral du carfilzomib, portant le même groupement époxycétone. Il est évalué dans le myélome multiple en rechute ou réfractaire (NCT02939183)[52].
- Le délanzomib est un analogue oral du bortézomib, qui présente une sélectivité accrue pour les cellules cancéreuses par rapport aux cellules normales et un profil de neuropathie périphérique favorable. Il est évalué en phase I/II dans le myélome multiple, les lymphomes et les tumeurs solides[53].
Limites et perspectives
Les inhibiteurs du protéasome restent peu efficaces contre les tumeurs solides, probablement en raison de leur élimination rapide et de leur mauvaise distribution tissulaire. La résistance médicamenteuse demeure un défi majeur. Les stratégies pour y remédier incluent le développement d'inhibiteurs du protéasome de nouvelle génération aux propriétés pharmacologiques améliorées et l'association avec d'autres agents thérapeutiques[54].
Inhibiteurs de la voie Hedgehog
Rôle biologique de la voie Hedgehog
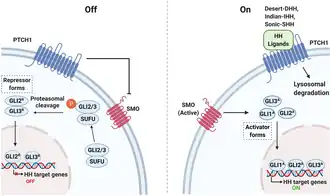
La voie de signalisation Hedgehog est une voie très conservée au cours de l'évolution, jouant un rôle essentiel dans le développement embryonnaire et la régénération tissulaire. Elle se divise en voies canonique et non canonique. L'activation de la voie canonique est déclenchée par la libération de ligands HH (Desert-DHH, Indian-IHH et Sonic-SHH), qui se lient au récepteur transmembranaire Patched-1 (PTCH1) et le répriment. En l'absence de ligand, PTCH1 inhibe la voie Hedgehog en bloquant le transducteur transmembranaire Smoothened (SMO). Lorsqu'un ligand se fixe sur PTCH1, celui-ci est internalisé et dégradé, libérant le transducteur transmembranaire Smoothened qui migre vers le cil primaire et s'active par phosphorylation. Le transducteur transmembranaire Smoothened actif stimule alors les facteurs de transcription GLI (GLI1, GLI2, GLI3), induisant l'expression de gènes impliqués dans la prolifération, la survie et la différenciation cellulaires[55].
Implication dans le cancer
La voie Hedgehog peut être activée de manière anormale par divers mécanismes, tels que la surexpression des ligands Hedgehog ou des mutations de PTCH1 et SMO. Cette activation aberrante est étroitement associée à l'apparition et à la progression de nombreux cancers, tant solides qu'hématologiques, ainsi qu'à l'auto-renouvellement des cellules souches cancéreuses. La voie Hedgehog est donc devenue une cible thérapeutique de grand intérêt en oncologie[56].
Inhibiteurs du transducteur transmembranaire Smoothened approuvés
Trois inhibiteurs de la voie Hedgehog sont actuellement approuvés par la FDA.
- Le vismodégib et le sonidégib sont des inhibiteurs oraux du transducteur transmembranaire Smoothened utilisés dans le traitement du carcinome basocellulaire localement avancé, non résécable ou métastatique[57]. Le vismodégib a montré des taux de réponse de 68,5 % dans le carcinome basocellulaire localement avancé et de 36,9 % dans le carcinome basocellulaire métastatique[58]. Le sonidégib a obtenu des taux de réponse de 57,6 % dans le carcinome basocellulaire avancé, avec un taux de contrôle de la maladie supérieur à 90 %[59]. Ces deux agents sont également évalués dans d'autres types de tumeurs.
- Le glasdégib, également inhibiteur du transducteur transmembranaire Smoothened, a été approuvé en 2018 en association avec la cytarabine à faible dose pour la leucémie aiguë myéloïde nouvellement diagnostiquée chez les patients de plus de 75 ans ou ne pouvant recevoir une chimiothérapie intensive. C'est le premier inhibiteur de la voie Hedgehog approuvé pour la leucémie aiguë myéloïde[60].
Inhibiteurs des poly(ADP-ribose) polymérases
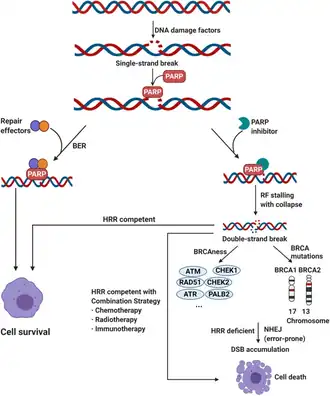
Réparation de l'ADN et rôle de PARP
L'instabilité génomique est une caractéristique majeure des cellules tumorales. Pour maintenir l'intégrité de leur génome, les cellules disposent de plusieurs mécanismes de réparation de l'ADN : la recombinaison homologue et la jonction d'extrémités non homologues pour les cassures double-brin, et la réparation par excision de base , par excision de nucléotide ou par mésappariement pour les cassures simple-brin[54].
Les poly(ADP-ribose) polymérases) forment une famille de 18 enzymes impliquées dans la réparation de l'ADN, la transcription et la régulation du cycle cellulaire. PARP1, le membre le mieux caractérisé, joue un rôle central dans la réparation des cassures simple-brin. Lorsqu'une cassure simple-brin survient, PARP1 se lie à l'ADN endommagé via ses domaines en doigt de zinc, active sa fonction catalytique grâce à son cofacteur β-NAD, puis catalyse le transfert de chaînes de poly(ADP-ribose) sur les protéines voisines. Ce processus favorise le remodelage de la chromatine et le recrutement des effecteurs de réparation. Après réparation, PARP1 se dissocie de l'ADN[54].
Létalité synthétique et mutations BRCA
Le concept de létalité synthétique, proposé initialement par Theodosius Dobzhansky, repose sur l'idée que le blocage simultané de deux voies de réparation de l'ADN est fatal pour la cellule[61]. Les gènes BRCA1 et BRCA2 sont des suppresseurs de tumeur essentiels à la réparation des cassures double-brin par recombinaison homologue. Leurs mutations prédisposent aux cancers du sein et de l'ovaire. Dans les cellules tumorales porteuses de mutations BRCA, la réparation des cassures double-brin est déjà déficiente. L'inhibition de PARP bloque en plus la réparation des cassures simple-brin, créant ainsi un effet de létalité synthétique qui entraîne la mort sélective des cellules tumorales[62].
Inhibiteurs approuvés
Le nicotinamide, cofacteur des PARP, a été le premier inhibiteur identifié. Quatre inhibiteurs de PARP portant un noyau nicotinamide sont actuellement approuvés : olaparib, rucaparib, niraparib et talazoparib[63],[64],[65],[66]. Ces molécules agissent par deux mécanismes : l'inhibition de l'activité catalytique de PARP et le piégeage de PARP sur la chromatine dans un état non fonctionnel, ce qui amplifie la cytotoxicité.
Depuis l'approbation de l'olaparib en 2014, les indications se sont progressivement élargies :
- Cancer de l'ovaire : d'abord réservés aux patientes porteuses de mutations BRCA ayant reçu plusieurs lignes de chimiothérapie, les inhibiteurs de PARP (olaparib, niraparib, rucaparib) ont ensuite été approuvés comme traitement d'entretien dans les cancers ovariens récidivants sensibles au platine, indépendamment du statut BRCA. L'olaparib est aussi devenu un traitement d'entretien de première ligne pour les cancers avec mutation BRCA germinale ou somatique répondant au platine.⁵⁸⁰ En 2019, le niraparib a élargi ses indications aux cancers ovariens avancés avec déficit de recombinaison homologue.
- Cancer du sein : en 2018, l'olaparib et le talazoparib ont été approuvés pour le cancer du sein HER2-négatif localement avancé ou métastatique avec mutation BRCA.
Inhibiteurs en développement
De nombreux autres inhibiteurs de PARP sont en cours d'essais cliniques (pamiparib, véliparib, fluzoparib, etc.).Le véliparib (Abbvie), capable de traverser la barrière hémato-encéphalique, a montré un allongement de la survie sans progression dans le cancer ovarien séreux de haut grade en association avec une chimiothérapie, mais n'a pas encore obtenu d'approbation[67].
Limites et résistances
L'efficacité des inhibiteurs de PARP ne se limite pas aux mutations BRCA1/2, mais 40 à 70 % des patientes mutées ne répondent pas au traitement. La sensibilité au platine constitue un autre marqueur prédictif de réponse. Les résistances acquises sont fréquentes et impliquent notamment la restauration de la recombinaison homologue par des mutations secondaires (BRCA1/2, RAD51C/D, PALB2), la stabilisation des fourches de réplication, des mutations de PARP1 et l'efflux du médicament[68],[69],[70].
Les thérapies combinées, en particulier l'association d'inhibiteurs de PARP avec des inhibiteurs de points de contrôle du cycle cellulaire, sont explorées pour surmonter ces résistances. Toutefois, ces combinaisons peuvent augmenter les effets secondaires, notamment la myélosuppression[71].
Inhibiteurs du B-cell lymphoma 2 BCL-2

La famille de protéines BCL-2
La famille BCL-2 (B-cell lymphoma 2) comprend plus de 20 membres qui régulent la voie intrinsèque de l'apoptose. Ils se répartissent en trois sous-familles selon leur structure et leur fonction [72],[73],[74]:
- Les protéines anti-apoptotiques (BCL-2, BCL-XL, BCL-W, MCL-1, A1/BFL-1), qui possèdent quatre domaines d'homologie BH et favorisent la survie cellulaire.
- Les protéines pro-apoptotiques effectrices (BAX, BAK) et les protéines pro-apoptotiques à domaine BH3 seul (BIM, PUMA, BAD, NOXA), qui déclenchent l'apoptose en réponse à divers stress cellulaires en perméabilisant la membrane externe mitochondriale et en libérant le cytochrome C.
L'équilibre entre ces protéines anti- et pro-apoptotiques détermine le devenir de la cellule. Un dérèglement de cette voie est fréquent dans les tumeurs malignes, en particulier les hémopathies malignes[75]. BCL-2, initialement identifié comme un inhibiteur de l'apoptose cellulaire, est devenu une cible thérapeutique majeure en oncologie[76].
Premiers développements
Les premières tentatives de ciblage des protéines anti-apoptotiques de la famille BCL-2 comprenaient l'oligonucléotide antisens oblimersen, le produit naturel gossypol et ses dérivés synthétiques[77]. Le navitoclaxavec une bonne biodisponibilité orale, est entré en essais cliniques en 2006, mais la thrombocytopénie dose-dépendante liée à l'inhibition de BCL-XL a limité son utilisation[78].
Vénétoclax : premier inhibiteur sélectif approuvé
Les travaux navitoclax ont conduit au développement du vénétoclax, un mimétique BH3 hautement sélectif pour BCL-2, avec une affinité beaucoup plus faible pour BCL-XL et BCL-W, évitant ainsi la thrombocytopénie[79]. Dans un essai de phase II, 79,4 % des patients atteints de leucémie lymphoïde chronique avec délétion 17p ont obtenu une réponse objective sous vénétoclax en monothérapie[80]. Le vénétoclax a été approuvé par la FDA en pour la leucémie lymphoïde chronique avec délétion 17p, puis l'indication a été élargie en 2018 à tous les patients atteints de leucémie lymphoïde chronique ou de lymphome lymphocytique ayant reçu au moins un traitement antérieur. En , il a également été approuvé en association avec l'azacitidine, la décitabine ou la cytarabine à faible dose pour la leucémie aiguë myéloïde nouvellement diagnostiquée chez les patients de 75 ans et plus ou ne pouvant recevoir une chimiothérapie intensive[81]. Le vénétoclax est actuellement évalué dans de nombreux autres cancers, principalement en thérapie combinée.
Défis et perspectives
Le succès des inhibiteurs de la famille BCL-2 dans les hémopathies malignes a démontré qu'il est possible de cibler efficacement les interactions protéine-protéine avec de petites molécules. Néanmoins, plusieurs défis persistent : L'identification de biomarqueurs fiables de réponse reste difficile. Ni les tests de sensibilité cellulaire in vitro ni le statut de TP53 ne se sont révélés prédictifs de la réponse au vénétoclax dans la leucémie lymphoïde chronique[82]. Les mécanismes de résistance comprennent la surexpression compensatoire de BCL-XL et MCL-1, les mutations ou phosphorylations de BCL-2, et les mutations inactivatrices des protéines pro-apoptotiques BAX et BAK. Les thérapies combinées, associant différents inhibiteurs de la famille BCL-2 entre eux ou avec des chimiothérapies conventionnelles, représentent la principale stratégie pour surmonter ces résistances[83]. Le choix des associations synergiques et la gestion de leurs effets secondaires potentiels restent des enjeux importants à mesure que les données des essais cliniques deviennent disponibles.
Macromolécules
Anticorps monoclonaux
Polypeptides
Conjugués anticorps-médicament
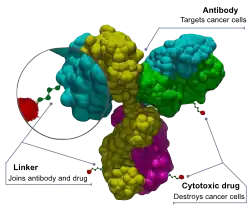
Un conjugué anticorps-médicament comprend trois composants principaux : un anticorps monoclonal d'origine humaine, un liant et un médicament cytotoxique [84]. L'anticorps monoclonal au sein de l’ADC reconnaît les antigènes présents sur la membrane de la cellule cible, facilitant ainsi son entrée dans la cellule par endocytose. Dans la plupart des cas, l'anticorps monoclonal est transféré vers les endosomes précoces, puis vers les lysosomes. L'environnement acide et les hydrolases protéiques au sein de ces compartiments entraînent la dégradation de l'conjugué anticorps-médicament libérant le médicament cytotoxique dans le cytoplasme. Le médicament cytotoxique libéré se lie ensuite à l'acide désoxyribonucléique ou aux protéines des microtubules, provoquant un arrêt du cycle cellulaire et éventuellement une apoptose [85].
Exemples
Petites molécules
- Inhibiteurs de BCR-ABL : imatinib, nilotinib, dasatinib, bosutinib, ponatinib
- Inhibiteurs d’EGFR : erlotinib, géfitinib, afatinib, osimertinib
- Inhibiteurs du protéasome : bortézomib, carfilzomib, ixazomib
- Inhibiteurs des Janus kinases (JAK2) : ruxolitinib, tofacitinib
- Inhibiteurs de Bcl-2 : venetoclax, obatoclax, navitoclax, gossypol
- Inhibiteurs de PARP : olaparib, iniparib
- Inhibiteurs de PI3K : idélalisib, périfosine
- Inhibiteurs de Braf : vemurafenib, dabrafenib, encorafenib
- Inhibiteurs de VEGFR2 : apatinib
- Inhibiteurs de MEK : tramétinib, binimetinib
- Inhibiteurs de CDK : palbociclib, ribociclib
- Inhibiteurs des IDH : ivosidénib, énasidénib
- Inhibiteurs du c-KIT : imatinib, masitinib
- Inhibiteur du PDGFR : imatinib
- Inhibiteurs de Hsp90
- AN-152 (AEZS-108) : doxorubicine liée à [D-Lys(6)]- LHRH
- Régorafénib, sorafénib, lapatinib
Petites molécules conjuguées
- Vintafolide
Anticorps monoclonaux
- Anti-CD20 : rituximab, obinutuzumab, ocrélizumab, ofatumumab
- Anti-HER2/neu (ErbB2) : trastuzumab, pertuzumab
- Anti-EGFR : cétuximab, panitumumab
- Anti-VEGF : bévacizumab
- Anti-PD-1 : nivolumab, pembrolizumab
- Anti-PD-L1 : atézolizumab, avélumab, durvalumab
- Anti-intégrine α4 : natalizumab, védolizumab
- Girentuximab
- Anti-HGF : ficlatuzumab
- Anti-CD30 : brentuximab védotine
- Anti-CD38 : daratumumab
- Anti-CD52 : alemtuzumab
- Anti-CTLA4 : ipilimumab
Bactéries tumoricides
Des stratégies thérapeutiques à base de bactéries tumoricides (ou bactéries carcinolytiques) sont des thérapies ciblées connues depuis longtemps pour certaines, et encore expérimentales pour la plupart. Lorsque des bactéries de ce type sont administrées dans le corps, elles migrent vers les tissus cancéreux et commencent à se développer, puis déploient leurs mécanismes respectifs pour détruire les tumeurs solides. Chaque espèce de bactérie utilise un processus différent pour éliminer la tumeur.
Les bactéries tumoricides courantes comprennent notamment Salmonella, Clostridium, Bifidobacterium, Listeria et Streptococcus[86]. Les premières recherches sur ce type de bactéries ont été mises en évidence en 1813 lorsque les scientifiques ont observé que les patients atteints de gangrène gazeuse, une infection causée par la bactérie Clostridium, pouvaient engendrer des régressions tumorales[87].
Une souche génétiquement modifiée de Salmonella (TAPET-CD) a terminé les essais cliniques de phase 1 pour les patients atteints d'un cancer métastatique de stade 4[88]. Des vaccins anticancéreux à base de Listeria sont actuellement produits et font l'objet de nombreux essais cliniques[89]. Des essais de phase I de la souche Clostridium appelée Clostridium novyi (C. novyi -NT) pour les patients atteints de tumeurs réfractaires au traitement ou de tumeurs qui ne répondent pas au traitement sont en cours[90].
Références
- ↑ Philippe L Bedard, David M Hyman, Matthew S Davids et Lillian L Siu, « Small molecules, big impact: 20 years of targeted therapy in oncology », The Lancet, vol. 395, no 10229, , p. 1078–1088 (ISSN 0140-6736, DOI 10.1016/s0140-6736(20)30164-1, lire en ligne, consulté le )
- ↑ Gail M Wilkes, « Targeted Therapy: Attacking Cancer with Molecular and Immunological Targeted Agents », Asia-Pacific Journal of Oncology Nursing, vol. 5, no 2, , p. 137–155 (ISSN 2347-5625, PMID 29607374, PMCID PMC5863423, DOI 10.4103/apjon.apjon_79_17, lire en ligne, consulté le )
- ↑ Yeuan Ting Lee, Yi Jer Tan et Chern Ein Oon, « Molecular targeted therapy: Treating cancer with specificity », European Journal of Pharmacology, vol. 834, , p. 188–196 (ISSN 0014-2999, DOI 10.1016/j.ejphar.2018.07.034, lire en ligne, consulté le )
- ↑ (en) Lei Zhong, Yueshan Li, Liang Xiong et Wenjing Wang, « Small molecules in targeted cancer therapy: advances, challenges, and future perspectives », Signal Transduction and Targeted Therapy, vol. 6, no 1, , p. 1–48 (ISSN 2059-3635, PMID 34054126, PMCID PMC8165101, DOI 10.1038/s41392-021-00572-w, lire en ligne, consulté le )
- Yeuan Ting Lee, Yi Jer Tan et Chern Ein Oon, « Molecular targeted therapy: Treating cancer with specificity », European Journal of Pharmacology, vol. 834, , p. 188–196 (ISSN 0014-2999, DOI 10.1016/j.ejphar.2018.07.034, lire en ligne, consulté le )
- Peter Valent, Bernd Groner, Udo Schumacher et Giulio Superti-Furga, « Paul Ehrlich (1854-1915) and His Contributions to the Foundation and Birth of Translational Medicine », Journal of Innate Immunity, vol. 8, no 2, , p. 111–120 (ISSN 1662-811X, PMID 26845587, PMCID PMC6738855, DOI 10.1159/000443526, lire en ligne, consulté le )
- Ramon Colomer, Rebeca Mondejar, Nuria Romero-Laorden et Arantzazu Alfranca, « When should we order a next generation sequencing test in a patient with cancer? », EClinicalMedicine, vol. 25, , p. 100487 (ISSN 2589-5370, PMID 32775973, PMCID PMC7397394, DOI 10.1016/j.eclinm.2020.100487, lire en ligne, consulté le )
- ↑ (en) Fleur M. Ferguson et Nathanael S. Gray, « Kinase inhibitors: the road ahead », Nature Reviews Drug Discovery, vol. 17, no 5, , p. 353–377 (ISSN 1474-1776 et 1474-1784, DOI 10.1038/nrd.2018.21, lire en ligne, consulté le )
- ↑ (en) Felix Dietlein, Alex B. Wang, Christian Fagre et Anran Tang, « Genome-wide analysis of somatic noncoding mutation patterns in cancer », Science, vol. 376, no 6589, (ISSN 0036-8075 et 1095-9203, PMID 35389777, PMCID 9092060, DOI 10.1126/science.abg5601, lire en ligne, consulté le )
- ↑ (en) Helen Gharwan et Hunter Groninger, « Kinase inhibitors and monoclonal antibodies in oncology: clinical implications », Nature Reviews Clinical Oncology, vol. 13, no 4, , p. 209–227 (ISSN 1759-4774 et 1759-4782, DOI 10.1038/nrclinonc.2015.213, lire en ligne, consulté le )
- ↑ (en) Philippe L Bedard, David M Hyman, Matthew S Davids et Lillian L Siu, « Small molecules, big impact: 20 years of targeted therapy in oncology », The Lancet, vol. 395, no 10229, , p. 1078–1088 (DOI 10.1016/S0140-6736(20)30164-1, lire en ligne, consulté le )
- ↑ (en) Theodore W. Laetsch, Steven G. DuBois, Julia Glade Bender et Margaret E. Macy, « Opportunities and Challenges in Drug Development for Pediatric Cancers », Cancer Discovery, vol. 11, no 3, , p. 545–559 (ISSN 2159-8274 et 2159-8290, PMID 33277309, PMCID 7933059, DOI 10.1158/2159-8290.CD-20-0779, lire en ligne, consulté le )
- ↑ « Tyrosine Kinase Inhibitors », Targeting Protein Kinases for Cancer Therapy, , p. 435–525 (DOI 10.1002/9780470555293.ch8, lire en ligne, consulté le )
- ↑ (en) Leah J. Wilson, Adam Linley, Dean E. Hammond et Fiona E. Hood, « New Perspectives, Opportunities, and Challenges in Exploring the Human Protein Kinome », Cancer Research, vol. 78, no 1, , p. 15–29 (ISSN 0008-5472 et 1538-7445, DOI 10.1158/0008-5472.CAN-17-2291, lire en ligne, consulté le )
- ↑ (en) Ufuk Degirmenci, Mei Wang et Jiancheng Hu, « Targeting Aberrant RAS/RAF/MEK/ERK Signaling for Cancer Therapy », Cells, vol. 9, no 1, , p. 198 (ISSN 2073-4409, PMID 31941155, PMCID 7017232, DOI 10.3390/cells9010198, lire en ligne, consulté le )
- ↑ (en) Keith T. Flaherty et Grant McArthur, « BRAF, a target in melanoma: Implications for solid tumor drug development », Cancer, vol. 116, no 21, , p. 4902–4913 (ISSN 0008-543X et 1097-0142, DOI 10.1002/cncr.25261, lire en ligne, consulté le )
- ↑ (en) Georgina V. Long, Alexander M. Menzies, Adnan M. Nagrial et Lauren E. Haydu, « Prognostic and Clinicopathologic Associations of Oncogenic BRAF in Metastatic Melanoma », Journal of Clinical Oncology, vol. 29, no 10, , p. 1239–1246 (ISSN 0732-183X et 1527-7755, DOI 10.1200/JCO.2010.32.4327, lire en ligne, consulté le )
- ↑ James Tsai, John T. Lee, Weiru Wang et Jiazhong Zhang, « Discovery of a selective inhibitor of oncogenic B-Raf kinase with potent antimelanoma activity », Proceedings of the National Academy of Sciences, vol. 105, no 8, , p. 3041–3046 (PMID 18287029, PMCID 2268581, DOI 10.1073/pnas.0711741105, lire en ligne, consulté le )
- ↑ (en) Axel Hauschild, Jean-Jacques Grob, Lev V Demidov et Thomas Jouary, « Dabrafenib in BRAF-mutated metastatic melanoma: a multicentre, open-label, phase 3 randomised controlled trial », The Lancet, vol. 380, no 9839, , p. 358–365 (DOI 10.1016/S0140-6736(12)60868-X, lire en ligne, consulté le )
- ↑ Zhen Li, Ke Jiang, Xiaofang Zhu et Guibin Lin, « Encorafenib (LGX818), a potent BRAF inhibitor, induces senescence accompanied by autophagy in BRAFV600E melanoma cells », Cancer Letters, vol. 370, no 2, , p. 332–344 (ISSN 0304-3835, DOI 10.1016/j.canlet.2015.11.015, lire en ligne, consulté le )
- ↑ (en) Eszter Molnár, Dominika Rittler, Marcell Baranyi et Michael Grusch, « Pan-RAF and MEK vertical inhibition enhances therapeutic response in non-V600 BRAF mutant cells », BMC Cancer, vol. 18, no 1, , p. 542 (ISSN 1471-2407, PMID 29739364, PMCID 5941622, DOI 10.1186/s12885-018-4455-x, lire en ligne, consulté le )
- ↑ (en) Saro Sarkisian et Diwakar Davar, « MEK inhibitors for the treatment of NRAS mutant melanoma », Drug Design, Development and Therapy, vol. 12, , p. 2553–2565 (PMID 30154648, PMCID 6108333, DOI 10.2147/DDDT.S131721, lire en ligne, consulté le )
- ↑ (en) « Sage Journals: Discover world-class research », sur Sage Journals (PMID 29595366, PMCID 5941661, DOI 10.1177/1753466618767611, consulté le )
- ↑ (en) Anthony Markham et Susan J. Keam, « Selumetinib: First Approval », Drugs, vol. 80, no 9, , p. 931–937 (ISSN 1179-1950, DOI 10.1007/s40265-020-01331-x, lire en ligne, consulté le )
- ↑ (en) Xiu Chen, Di Xu, Xingjiang Li et Jian Zhang, « Latest Overview of the Cyclin-Dependent Kinases 4/6 Inhibitors in Breast Cancer: The Past, the Present and the Future », Journal of Cancer, vol. 10, no 26, , p. 6608–6617 (ISSN 1837-9664, PMID 31777590, PMCID 6856891, DOI 10.7150/jca.33079, lire en ligne, consulté le )
- ↑ Bahar Laderian et Tito Fojo, « CDK4/6 Inhibition as a therapeutic strategy in breast cancer: palbociclib, ribociclib, and abemaciclib », Seminars in Oncology, vol. 44, no 6, , p. 395–403 (ISSN 0093-7754, DOI 10.1053/j.seminoncol.2018.03.006, lire en ligne, consulté le )
- ↑ (en) Jeffrey R. Infante, Philippe A. Cassier, John F. Gerecitano et Petronella O. Witteveen, « A Phase I Study of the Cyclin-Dependent Kinase 4/6 Inhibitor Ribociclib (LEE011) in Patients with Advanced Solid Tumors and Lymphomas », Clinical Cancer Research, vol. 22, no 23, , p. 5696–5705 (ISSN 1078-0432 et 1557-3265, PMID 27542767, PMCID 5621377, DOI 10.1158/1078-0432.CCR-16-1248, lire en ligne, consulté le )
- ↑ (en) Amita Patnaik, Lee S. Rosen, Sara M. Tolaney et Anthony W. Tolcher, « Efficacy and Safety of Abemaciclib, an Inhibitor of CDK4 and CDK6, for Patients with Breast Cancer, Non–Small Cell Lung Cancer, and Other Solid Tumors », Cancer Discovery, vol. 6, no 7, , p. 740–753 (ISSN 2159-8274 et 2159-8290, DOI 10.1158/2159-8290.CD-16-0095, lire en ligne, consulté le )
- ↑ (en) Laura M. Spring, Mark L. Zangardi, Beverly Moy et Aditya Bardia, « Clinical Management of Potential Toxicities and Drug Interactions Related to Cyclin-Dependent Kinase 4/6 Inhibitors in Breast Cancer: Practical Considerations and Recommendations », The Oncologist, vol. 22, no 9, , p. 1039–1048 (ISSN 1083-7159 et 1549-490X, PMID 28706010, PMCID 5599204, DOI 10.1634/theoncologist.2017-0142, lire en ligne, consulté le )
- ↑ (en) R. Condorelli, L. Spring, J. O’Shaughnessy et L. Lacroix, « Polyclonal RB1 mutations and acquired resistance to CDK 4/6 inhibitors in patients with metastatic breast cancer », Annals of Oncology, vol. 29, no 3, , p. 640–645 (DOI 10.1093/annonc/mdx784, lire en ligne, consulté le )
- ↑ (en) Maria Teresa Herrera-Abreu, Marta Palafox, Uzma Asghar et Martín A. Rivas, « Early Adaptation and Acquired Resistance to CDK4/6 Inhibition in Estrogen Receptor–Positive Breast Cancer », Cancer Research, vol. 76, no 8, , p. 2301–2313 (ISSN 0008-5472 et 1538-7445, PMID 27020857, PMCID 5426059, DOI 10.1158/0008-5472.CAN-15-0728, lire en ligne, consulté le )
- ↑ Issa, J. P. & Kantarjian, H. Azacitidine. Nat Rev Drug Discov. Suppl, S6-S7, (2005).
- ↑ (en) Steven D. Gore, Carole Jones et Peter Kirkpatrick, « Decitabine », Nature Reviews Drug Discovery, vol. 5, no 11, , p. 891–892 (ISSN 1474-1784, DOI 10.1038/nrd2180, lire en ligne, consulté le )
- ↑ (en) Milos Dokmanovic, Cathy Clarke et Paul A. Marks, « Histone Deacetylase Inhibitors: Overview and Perspectives », Molecular Cancer Research, vol. 5, no 10, , p. 981–989 (ISSN 1541-7786 et 1557-3125, DOI 10.1158/1541-7786.MCR-07-0324, lire en ligne, consulté le )
- ↑ (en) Bhupinder S. Mann, John R. Johnson, Kun He et Rajeshwari Sridhara, « Vorinostat for Treatment of Cutaneous Manifestations of Advanced Primary Cutaneous T-Cell Lymphoma », Clinical Cancer Research, vol. 13, no 8, , p. 2318–2322 (ISSN 1078-0432 et 1557-3265, DOI 10.1158/1078-0432.CCR-06-2672, lire en ligne, consulté le )
- ↑ (en) Hyon-Zu Lee, Virginia E. Kwitkowski, Pedro L. Del Valle et M. Stacey Ricci, « FDA Approval: Belinostat for the Treatment of Patients with Relapsed or Refractory Peripheral T-cell Lymphoma », Clinical Cancer Research, vol. 21, no 12, , p. 2666–2670 (ISSN 1078-0432 et 1557-3265, DOI 10.1158/1078-0432.CCR-14-3119, lire en ligne, consulté le )
- (en) Richard L. Piekarz, Robin Frye, H. Miles Prince et Mark H. Kirschbaum, « Phase 2 trial of romidepsin in patients with peripheral T-cell lymphoma », Blood, vol. 117, no 22, , p. 5827–5834 (ISSN 0006-4971 et 1528-0020, PMID 21355097, PMCID 3112033, DOI 10.1182/blood-2010-10-312603, lire en ligne, consulté le )
- ↑ Xu, Y., Zhang, P. et Liu, Y., « Chidamide tablets: HDAC inhibition to treat lymphoma », Drugs of Today, vol. 53, no 3, , p. 167 (DOI 10.1358/dot.2017.53.3.2595452, lire en ligne, consulté le )
- ↑ Li, Y. & Seto, E. HDACs and HDAC inhibitors in cancer development and therapy. Cold Spring Harb. Perspect. Med. 6, a026831 (2016).
- ↑ (en) Michele Cea, Debora Soncini, Floriana Fruscione et Lizzia Raffaghello, « Synergistic Interactions between HDAC and Sirtuin Inhibitors in Human Leukemia Cells », PLOS ONE, vol. 6, no 7, , e22739 (ISSN 1932-6203, PMID 21818379, PMCID 3144930, DOI 10.1371/journal.pone.0022739, lire en ligne, consulté le )
- (en) Hai-Tao Qin, Huan-Qiu Li et Feng Liu, « Selective histone deacetylase small molecule inhibitors: recent progress and perspectives », Expert Opinion on Therapeutic Patents, vol. 27, no 5, , p. 621–636 (ISSN 1354-3776 et 1744-7674, DOI 10.1080/13543776.2017.1276565, lire en ligne, consulté le )
- ↑ (en) Sara Gandolfi, Jacob P. Laubach, Teru Hideshima et Dharminder Chauhan, « The proteasome and proteasome inhibitors in multiple myeloma », Cancer and Metastasis Reviews, vol. 36, no 4, , p. 561–584 (ISSN 1573-7233, DOI 10.1007/s10555-017-9707-8, lire en ligne, consulté le )
- ↑ (en) Julian Adams et Michael Kauffman, « Development of the Proteasome Inhibitor Velcade™ (Bortezomib) », Cancer Investigation, vol. 22, no 2, , p. 304–311 (ISSN 0735-7907 et 1532-4192, DOI 10.1081/CNV-120030218, lire en ligne, consulté le )
- ↑ (en) Lloyd D. Fricker, « Proteasome Inhibitor Drugs », Annual Review of Pharmacology and Toxicology, vol. 60, no 1, , p. 457–476 (ISSN 0362-1642 et 1545-4304, DOI 10.1146/annurev-pharmtox-010919-023603, lire en ligne, consulté le )
- ↑ (en) Meletios A. Dimopoulos, Paul G. Richardson, Philippe Moreau et Kenneth C. Anderson, « Current treatment landscape for relapsed and/or refractory multiple myeloma », Nature Reviews Clinical Oncology, vol. 12, no 1, , p. 42–54 (ISSN 1759-4782, DOI 10.1038/nrclinonc.2014.200, lire en ligne, consulté le )
- ↑ (en) Thomas M. Herndon, Albert Deisseroth, Edvardas Kaminskas et Robert C. Kane, « U.S. Food and Drug Administration Approval: Carfilzomib for the Treatment of Multiple Myeloma », Clinical Cancer Research, vol. 19, no 17, , p. 4559–4563 (ISSN 1078-0432 et 1557-3265, DOI 10.1158/1078-0432.CCR-13-0755, lire en ligne, consulté le )
- ↑ (en) Susan D. Demo, Christopher J. Kirk, Monette A. Aujay et Tonia J. Buchholz, « Antitumor Activity of PR-171, a Novel Irreversible Inhibitor of the Proteasome », Cancer Research, vol. 67, no 13, , p. 6383–6391 (ISSN 0008-5472 et 1538-7445, DOI 10.1158/0008-5472.CAN-06-4086, lire en ligne, consulté le )
- ↑ (en) Saurabh Zanwar, Jithma Prasad Abeykoon et Prashant Kapoor, « Ixazomib: a novel drug for multiple myeloma », Expert Review of Hematology, vol. 11, no 10, , p. 761–771 (ISSN 1747-4086 et 1747-4094, DOI 10.1080/17474086.2018.1518129, lire en ligne, consulté le )
- ↑ (en) Erik Kupperman, Edmund C. Lee, Yueying Cao et Bret Bannerman, « Evaluation of the Proteasome Inhibitor MLN9708 in Preclinical Models of Human Cancer », Cancer Research, vol. 70, no 5, , p. 1970–1980 (ISSN 0008-5472 et 1538-7445, DOI 10.1158/0008-5472.CAN-09-2766, lire en ligne, consulté le )
- ↑ (en) Jingmei Xie, Ning Wan, Zhuoru Liang et Tiantian Zhang, « Ixazomib – the first oral proteasome inhibitor », Leukemia & Lymphoma, vol. 60, no 3, , p. 610–618 (ISSN 1042-8194 et 1029-2403, DOI 10.1080/10428194.2018.1523398, lire en ligne, consulté le )
- ↑ (en) Long Ma et Aipo Diao, « Marizomib, A Potent Second Generation Proteasome Inhibitor from Natural Origin », Anti-Cancer Agents in Medicinal Chemistry, vol. 15, no 3, , p. 298–306 (DOI 10.2174/1871520614666141114202606, lire en ligne, consulté le )
- ↑ (en) Han-Jie Zhou et al., « Design and Synthesis of an Orally Bioavailable and Selective Peptide Epoxyketone Proteasome Inhibitor (PR-047) », Journal of Medicinal Chemistry, vol. 52, no 9, (DOI 10.1021/jm801329v, lire en ligne, consulté le )
- ↑ (en) Dan T. Vogl, Thomas G. Martin, Ravi Vij et Parameswaran Hari, « Phase I/II study of the novel proteasome inhibitor delanzomib (CEP-18770) for relapsed and refractory multiple myeloma », Leukemia & Lymphoma, vol. 58, no 8, , p. 1872–1879 (ISSN 1042-8194 et 1029-2403, DOI 10.1080/10428194.2016.1263842, lire en ligne, consulté le )
- K. W. Caldecott, « Protein ADP-ribosylation and the cellular response to DNA strand breaks », DNA Repair, cutting-edge Perspectives in Genomic Maintenance, vol. 19, , p. 108–113 (ISSN 1568-7864, DOI 10.1016/j.dnarep.2014.03.021, lire en ligne, consulté le )
- ↑ (en) Ekaterina Pak et Rosalind A. Segal, « Hedgehog Signal Transduction: Key Players, Oncogenic Drivers, and Cancer Therapy », Developmental Cell, vol. 38, no 4, , p. 333–344 (PMID 27554855, PMCID 5017307, DOI 10.1016/j.devcel.2016.07.026, lire en ligne, consulté le )
- ↑ Hanna Tukachinsky, Kostadin Petrov, Miyako Watanabe et Adrian Salic, « Mechanism of inhibition of the tumor suppressor Patched by Sonic Hedgehog », Proceedings of the National Academy of Sciences, vol. 113, no 40, , E5866–E5875 (PMID 27647915, PMCID 5056095, DOI 10.1073/pnas.1606719113, lire en ligne, consulté le )
- ↑ (en) N. Basset-Séguin, A. Hauschild, R. Kunstfeld et J. Grob, « Vismodegib in patients with advanced basal cell carcinoma: Primary analysis of STEVIE, an international, open-label trial », European Journal of Cancer, vol. 86, , p. 334–348 (DOI 10.1016/j.ejca.2017.08.022, lire en ligne, consulté le )
- ↑ (en) J.T. Lear, M.R. Migden, K.D. Lewis et A.L.S. Chang, « Long‐term efficacy and safety of sonidegib in patients with locally advanced and metastatic basal cell carcinoma: 30‐month analysis of the randomized phase 2 BOLT study », Journal of the European Academy of Dermatology and Venereology, vol. 32, no 3, , p. 372–381 (ISSN 0926-9959 et 1468-3083, PMID 28846163, PMCID 5873455, DOI 10.1111/jdv.14542, lire en ligne, consulté le )
- ↑ (en) Aleksandar Sekulic, Michael R. Migden, Anthony E. Oro et Luc Dirix, « Efficacy and Safety of Vismodegib in Advanced Basal-Cell Carcinoma », New England Journal of Medicine, vol. 366, no 23, , p. 2171–2179 (ISSN 0028-4793 et 1533-4406, DOI 10.1056/NEJMoa1113713, lire en ligne, consulté le )
- ↑ Xie, H., Paradise, B. D., Ma, W. W. & Fernandez-Zapico, M. E. Recent advances in the clinical targeting of Hedgehog/GLI signaling in cancer. Cells. 8, 394 (2019).
- ↑ (en) Th Dobzhansky, « GENETICS OF NATURAL POPULATIONS. XIII. RECOMBINATION AND VARIABILITY IN POPULATIONS OF DROSOPHILA PSEUDOOBSCURA », Genetics, vol. 31, no 3, , p. 269–290 (ISSN 1943-2631, PMID 20985721, PMCID 1209328, DOI 10.1093/genetics/31.3.269, lire en ligne, consulté le )
- ↑ (en) Mary-Claire King, Joan H. Marks et Jessica B. Mandell, « Breast and Ovarian Cancer Risks Due to Inherited Mutations in BRCA1 and BRCA2 », Science, vol. 302, no 5645, , p. 643–646 (ISSN 0036-8075 et 1095-9203, DOI 10.1126/science.1088759, lire en ligne, consulté le )
- ↑ (en) Geoffrey Kim, Gwynn Ison, Amy E. McKee et Hui Zhang, « FDA Approval Summary: Olaparib Monotherapy in Patients with Deleterious Germline BRCA -Mutated Advanced Ovarian Cancer Treated with Three or More Lines of Chemotherapy », Clinical Cancer Research, vol. 21, no 19, , p. 4257–4261 (ISSN 1078-0432 et 1557-3265, DOI 10.1158/1078-0432.CCR-15-0887, lire en ligne, consulté le )
- ↑ (en) L. E. Dockery, C. C. Gunderson et K. N. Moore, « Rucaparib: the past, present, and future of a newly approved PARP inhibitor for ovarian cancer », OncoTargets and Therapy, vol. 10, , p. 3029–3037 (PMID 28790837, PMCID 5488752, DOI 10.2147/OTT.S114714, lire en ligne, consulté le )
- ↑ (en) Kathleen G. Essel et Kathleen N. Moore, « Niraparib for the treatment of ovarian cancer », Expert Review of Anticancer Therapy, vol. 18, no 8, , p. 727–733 (ISSN 1473-7140 et 1744-8328, DOI 10.1080/14737140.2018.1490180, lire en ligne, consulté le )
- ↑ (en) Sheridan M. Hoy, « Talazoparib: First Global Approval », Drugs, vol. 78, no 18, , p. 1939–1946 (ISSN 1179-1950, DOI 10.1007/s40265-018-1026-z, lire en ligne, consulté le )
- ↑ (en) Robert L. Coleman, Gini F. Fleming, Mark F. Brady et Elizabeth M. Swisher, « Veliparib with First-Line Chemotherapy and as Maintenance Therapy in Ovarian Cancer », New England Journal of Medicine, vol. 381, no 25, , p. 2403–2415 (ISSN 0028-4793 et 1533-4406, DOI 10.1056/NEJMoa1909707, lire en ligne, consulté le )
- ↑ (en) Kathleen Moore, Nicoletta Colombo, Giovanni Scambia et Byoung-Gie Kim, « Maintenance Olaparib in Patients with Newly Diagnosed Advanced Ovarian Cancer », New England Journal of Medicine, vol. 379, no 26, , p. 2495–2505 (ISSN 0028-4793 et 1533-4406, DOI 10.1056/NEJMoa1810858, lire en ligne, consulté le )
- ↑ (en) Xuan Jiang, Xiaoying Li, Weihua Li et Huimin Bai, « PARP inhibitors in ovarian cancer: Sensitivity prediction and resistance mechanisms », Journal of Cellular and Molecular Medicine, vol. 23, no 4, , p. 2303–2313 (ISSN 1582-1838 et 1582-4934, PMID 30672100, PMCID 6433712, DOI 10.1111/jcmm.14133, lire en ligne, consulté le )
- ↑ Alan D. D’Andrea, « Mechanisms of PARP inhibitor sensitivity and resistance », DNA Repair, cutting-edge Perspectives in Genomic Maintenance V, vol. 71, , p. 172–176 (ISSN 1568-7864, DOI 10.1016/j.dnarep.2018.08.021, lire en ligne, consulté le )
- ↑ (en) Ahmad Awada, Mario Campone, Andrea Varga et Philippe Aftimos, « An open-label, dose-escalation study to evaluate the safety and pharmacokinetics of CEP-9722 (a PARP-1 and PARP-2 inhibitor) in combination with gemcitabine and cisplatin in patients with advanced solid tumors », Anti-Cancer Drugs, vol. 27, no 4, , p. 342–348 (ISSN 0959-4973, DOI 10.1097/CAD.0000000000000336, lire en ligne, consulté le )
- ↑ Tristan Knight, Daniel Luedtke, Holly Edwards et Jeffrey W. Taub, « A delicate balance – The BCL-2 family and its role in apoptosis, oncogenesis, and cancer therapeutics », Biochemical Pharmacology, canonical, non-canonical and immunogenic cell death: Basic mechanisms and translational applications, vol. 162, , p. 250–261 (ISSN 0006-2952, DOI 10.1016/j.bcp.2019.01.015, lire en ligne, consulté le )
- ↑ (en) Chloe F. A. Warren, Michelle W. Wong-Brown et Nikola A. Bowden, « BCL-2 family isoforms in apoptosis and cancer », Cell Death & Disease, vol. 10, no 3, , p. 177 (ISSN 2041-4889, PMID 30792387, PMCID 6384907, DOI 10.1038/s41419-019-1407-6, lire en ligne, consulté le )
- ↑ (en) Kai Huang, Katelyn L. O’Neill, Jian Li et Wei Zhou, « BH3-only proteins target BCL-xL/MCL-1, not BAX/BAK, to initiate apoptosis », Cell Research, vol. 29, no 11, , p. 942–952 (ISSN 1748-7838, PMID 31551537, PMCID 6888900, DOI 10.1038/s41422-019-0231-y, lire en ligne, consulté le )
- ↑ (en) Guilherme Fleury Perini, Glaciano Nogueira Ribeiro, Jorge Vaz Pinto Neto et Laura Tojeiro Campos, « BCL-2 as therapeutic target for hematological malignancies », Journal of Hematology & Oncology, vol. 11, no 1, , p. 65 (ISSN 1756-8722, PMID 29747654, PMCID 5946445, DOI 10.1186/s13045-018-0608-2, lire en ligne, consulté le )
- ↑ (en) Yi Zhu, Tamara Tchkonia, Heike Fuhrmann‐Stroissnigg et Haiming M. Dai, « Identification of a novel senolytic agent, navitoclax, targeting the Bcl‐2 family of anti‐apoptotic factors », Aging Cell, vol. 15, no 3, , p. 428–435 (ISSN 1474-9718 et 1474-9726, PMID 26711051, PMCID 4854923, DOI 10.1111/acel.12445, lire en ligne, consulté le )
- ↑ (en) Benjamin L. Lampson et Matthew S. Davids, « The Development and Current Use of BCL-2 Inhibitors for the Treatment of Chronic Lymphocytic Leukemia », Current Hematologic Malignancy Reports, vol. 12, no 1, , p. 11–19 (ISSN 1558-822X, PMID 28116634, PMCID 5862560, DOI 10.1007/s11899-017-0359-0, lire en ligne, consulté le )
- ↑ (en) Rebecca Valentin, Stephanie Grabow et Matthew S. Davids, « The rise of apoptosis: targeting apoptosis in hematologic malignancies », Blood, vol. 132, no 12, , p. 1248–1264 (ISSN 0006-4971 et 1528-0020, DOI 10.1182/blood-2018-02-791350, lire en ligne, consulté le )
- ↑ (en) Stephan Stilgenbauer, Barbara Eichhorst, Johannes Schetelig et Steven Coutre, « Venetoclax in relapsed or refractory chronic lymphocytic leukaemia with 17p deletion: a multicentre, open-label, phase 2 study », The Lancet Oncology, vol. 17, no 6, , p. 768–778 (DOI 10.1016/S1470-2045(16)30019-5, lire en ligne, consulté le )
- ↑ (en) Emma D. Deeks, « Venetoclax: First Global Approval », Drugs, vol. 76, no 9, , p. 979–987 (ISSN 1179-1950, DOI 10.1007/s40265-016-0596-x, lire en ligne, consulté le )
- ↑ (en) Sean Caenepeel, Sean P. Brown, Brian Belmontes et Gordon Moody, « AMG 176, a Selective MCL1 Inhibitor, Is Effective in Hematologic Cancer Models Alone and in Combination with Established Therapies », Cancer Discovery, vol. 8, no 12, , p. 1582–1597 (ISSN 2159-8274 et 2159-8290, DOI 10.1158/2159-8290.CD-18-0387, lire en ligne, consulté le )
- ↑ (en) Shibu Thomas, Bridget A Quinn, Swadesh K Das et Rupesh Dash, « Targeting the Bcl-2 family for cancer therapy », Expert Opinion on Therapeutic Targets, vol. 17, no 1, , p. 61–75 (ISSN 1472-8222 et 1744-7631, PMID 23173842, PMCID 3955095, DOI 10.1517/14728222.2013.733001, lire en ligne, consulté le )
- ↑ (en) Stephen K. Tahir, Morey L. Smith, Paul Hessler et Lisa Roberts Rapp, « Potential mechanisms of resistance to venetoclax and strategies to circumvent it », BMC Cancer, vol. 17, no 1, , p. 399 (ISSN 1471-2407, PMID 28578655, PMCID 5457565, DOI 10.1186/s12885-017-3383-5, lire en ligne, consulté le )
- ↑ (en) Joshua Z. Drago, Shanu Modi et Sarat Chandarlapaty, « Unlocking the potential of antibody–drug conjugates for cancer therapy », Nature Reviews Clinical Oncology, vol. 18, no 6, , p. 327–344 (ISSN 1759-4782, DOI 10.1038/s41571-021-00470-8, lire en ligne, consulté le )
- ↑ (en) Kyoji Tsuchikama et Zhiqiang An, « Antibody-drug conjugates: recent advances in conjugation and linker chemistries », Protein & Cell, vol. 9, no 1, , p. 33–46 (ISSN 1674-8018, DOI 10.1007/s13238-016-0323-0, lire en ligne, consulté le )
- ↑ (en) Mai Thi-Quynh Duong, Yeshan Qin, Sung-Hwan You et Jung-Joon Min, « Bacteria-cancer interactions: bacteria-based cancer therapy », Experimental & Molecular Medicine, vol. 51, no 12, , p. 1–15 (ISSN 2092-6413, PMID 31827064, PMCID 6906302, DOI 10.1038/s12276-019-0297-0, résumé).
- ↑ (en) Shibin Zhou, Claudia Gravekamp, David Bermudes et Ke Liu, « Tumor-targeting bacteria engineered to fight cancer », Nature Reviews. Cancer, vol. 18, no 12, , p. 727–743 (ISSN 1474-175X, PMID 30405213, PMCID 6902869, DOI 10.1038/s41568-018-0070-z).
- ↑ (en) C. Cunningham et J. Nemunaitis, « A phase I trial of genetically modified Salmonella typhimurium expressing cytosine deaminase (TAPET-CD, VNP20029) administered by intratumoral injection in combination with 5-fluorocytosine for patients with advanced or metastatic cancer. Protocol no: CL-017. Version: April 9, 2001 », Human Gene Therapy, vol. 12, no 12, , p. 1594–1596 (ISSN 1043-0342, PMID 11529249, résumé).
- ↑ (en) John C. Flickinger, Ulrich Rodeck et Adam E. Snook, « Listeria monocytogenes as a Vector for Cancer Immunotherapy: Current Understanding and Progress », Vaccines, vol. 6, no 3, , p. 48 (ISSN 2076-393X, PMID 30044426, PMCID 6160973, DOI 10.3390/vaccines6030048, résumé).
- ↑ (en) Verena Staedtke, Nicholas J. Roberts, Ren-Yuan Bai et Shibin Zhou, « Clostridium novyi-NT in cancer therapy », Genes & Diseases, vol. 3, no 2, , p. 144–152 (ISSN 2352-4820, PMID 30258882, PMCID 6150096, DOI 10.1016/j.gendis.2016.01.003, résumé).
Bibliographie
 : document utilisé comme source pour la rédaction de cet article.
- Zhong, L., Li, Y., Xiong, L. et al. Small molecules in targeted cancer therapy: advances, challenges, and future perspectives. Sig Transduct Target Ther 6, 201 (2021). https://doi.org/10.1038/s41392-021-00572-w
 Portail de la médecine
 Portail de la pharmacie