Inhibiteur de point de contrôle
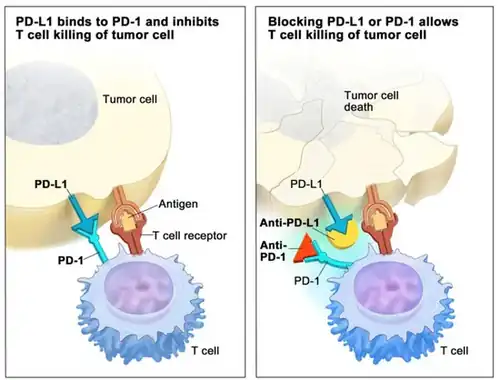
Le traitement par inhibiteur de point de contrôle immunitaire (appelé aussi inhibiteur de checkpoint pour reprendre la terminologie anglophone), est une forme d'immunothérapie utilisée dans le traitement de certains cancers. L'inhibiteur, un anticorps monoclonal, bloque les liaisons des points de contrôle immunitaires avec leurs ligands, liaisons qui affectent le fonctionnement du système immunitaire. Les points de contrôle immunitaires sont des molécules de voies de signalisation co-inhibitrices qui agissent pour maintenir la tolérance immunitaire, mais ils sont souvent utilisés par les cellules cancéreuses pour échapper à l'immunosurveillance[1],[2]. Les deux points de contrôle les plus étudiés sont PD-1 (Programmed Cell Death 1) et CTLA-4[3].
Les points de contrôle immunitaire peuvent être stimulants ou inhibiteurs.
Mécanismes
Les tumeurs peuvent utiliser ces points de contrôle pour se protéger contre les attaques du système immunitaire. La thérapie par inhibiteur de point de contrôle immunitaire peut bloquer les points de contrôle inhibiteurs et rétablir la fonction du système immunitaire[4]. L'interaction ligand-récepteur entre la protéine de mort cellulaire programmée (apoptose) transmembranaire 1 (PDCD1, PD-1, également connue sous le nom de CD279) et son ligand, PD-1 ligand 1 (PD-L1, CD274) est particulièrement étudiée. Le PD-L1 à la surface cellulaire de la cellule cancéreuse se lie au PD1 à la surface d'un lymphocyte T, ce qui inhibe l'action cytotoxiques. Parmi les fonctions de PD-L1 se trouve un rôle de régulation clé sur les activités des cellules T[5],[6]. Il semble que la régulation à la hausse (à médiation cancéreuse) de la PD-L1 à la surface des cellules cancéreuses peut inhiber l'activité des cellules T. Les anticorps qui se lient à PD-1 ou PD-L1 et bloquent donc l'interaction peuvent donc permettre aux lymphocytes T d'attaquer la tumeur[7].
On a aussi trouvé qu'il existe aussi des points de contrôle solubles véhiculés par le plasma[8].
Classification des inhibiteurs des points de contrôle

Superfamille des immunoglobulines
Inhibiteur de PD-1 et PD-L1
PD-1 est un récepteur inhibiteur, jouant un rôle clé dans la signalisation de mort cellulaire afin de réguler les réponses médiées par les lymphocytes T[9]. L'engagement de PD-1 peut réduire la sécrétion de cytokines telles que l'interleukine 2, l'interfèron-γ et le facteur de nécrose tumorale-α ainsi que la prolifération cellulaire en interférant avec la voie de signalisation co-stimulatrice CD28 [10]. L'expression de PD-1 a été détectée sur divers types de cellules immunitaires au sein du microenvironnement tumoral, notamment les monocytes activés, les cellules dendritiques , les cellules tueuses naturelles , les cellules T ainsi que les cellules B[10]. En 2021, la FDA américaine a approuvé trois anticorps monoclonaux, à savoir le nivolumab, le pembrolizumab et le cemiplimab, comme inhibiteurs de PD-1 [11].

Le ligand 1 de PD-1 (PD-L1) et PD-L2 sont les deux ligands de PD-1 [12]. Les cellules tumorales et immunitaires peuvent exprimer PD-L1, qui est un biomarqueur utile pour prédire la réponse aux anticorps anti-PD-1/PD-L1 chez les patients atteints de différents types de cancer[13]. PD-L1, également connu sous le nom de B7-H1 ou CD274, joue un rôle dans l'inhibition du cycle cancer-immunité en se liant à des régulateurs négatifs de l'activation des lymphocytes T tels que PD-1 et B7.1 (CD80)[14]. La ligature de PD-L1 inhibe la migration et la prolifération des lymphocytes T, limitant ainsi la destruction des cellules tumorales[15].
Inhibiteur de CTLA-4
Le CTLA-4 a été découvert comme une protéine appartenant à la superfamille des immunoglobulines est exprimé uniquement sur les lymphocytes T et régit l'amplitude de l'activation des lymphocytes T au cours des premières phases. CTLA-4 inhibe principalement la fonction du CD28, un co-stimulateur des récepteurs des lymphocytes T[16]. Malgré le fait que CTLA-4 se lie au même ligand sur les cellules B et les cellules présentatrices d'antigènes que son homologue CD28, la stimulation de CTLA-4 a entraîné la suppression par les cellules T de la formation d'anticorps et l'évitement du rejet d'allogreffe[17],[18]. L'expression de CTLA-4 est augmentée pendant 2 à 3 jours après l'activation des lymphocytes T médiés par le complexe récepteur des lymphocytes T-CD3, commençant environ 24 h après le déclenchement par le récepteur des lymphocytes T, alors que CD28 est exprimé. sur les lymphocytes T naïfs. Ces résultats suggèrent que CTLA-4 est essentiel dans la régulation des lymphocytes T activés, car l'absence de CTLA-4 entraîne une prolifération non régulée des lymphocytes T[19].
L'inhibition de CTLA-4 améliore un large éventail de réponses immunologiques qui reposent sur les lymphocytes T auxiliaires, tandis que l'interaction de CTLA-4 sur les lymphocytes T régulateurs améliore leur activité suppressive. Les cellules lymphocytes T régulateurs produisent le CTLA-4 de manière constitutive car il s'agit d'un gène cible du facteur de transcription FOXP3[20], dont l'expression détermine la lignée des lymphocytes T régulateurs[21]. La délétion ou l'inhibition de CTLA-4 spécifique aux lymphocytes T régulateurs diminue considérablement leur capacité à contrôler à la fois l'immunité auto-immune et antitumorale, malgré le fait que le mécanisme par lequel CTLA-4 favorise l'activité immunosuppressive des lymphocytes T régulateurs reste inconnu[22]. En conséquence, l’augmentation de l’activité des lymphocytes T effecteurs CD4+ et la réduction de l’immunosuppression dépendante des cellules lymphocytes T régulateurs sont probablement des aspects essentiels du mode d’action du blocage de CTLA-4.
Le CTLA-4, en tant que régulateur négatif des réponses immunologiques des lymphocytes T, est impliqué dans la prévention de l'auto-immunité ; par conséquent, son blocage peut provoquer des effets indésirables d'origine immunitaire[23].
Comparés aux anticorps monoclonaux dirigés contre PD-1/PD-L1, les anticorps monoclonaux ciblant CTLA-4, bien qu’introduits et appliqués cliniquement plus tôt, restent relativement limités en nombre et sont principalement approuvés pour une utilisation en association avec d’autres anticorps monoclonaux. À l’heure actuelle, les seuls inhibiteurs de CTLA-4 approuvés par la Food and Drug Administration des États-Unis sont l’ipilimumab et le trémélimumab. Parmi eux, seul l’ipilimumab est approuvé par la FDA pour le traitement du mélanome, du cancer du rein et du cancer colorectal métastatique avancé. L’objectif de l’immunothérapie anticancéreuse doit rester l’éradication complète et sûre du cancer dans l’organisme du patient. Atteindre cet objectif nécessite un schéma d’immunothérapie personnalisé, fondé sur la biologie propre à chaque patient : certains peuvent ne nécessiter qu’un seul traitement, tandis que d’autres auront besoin d’une combinaison de thérapies. L’introduction des inhibiteurs de CTLA-4 a approfondi la compréhension de l’immunothérapie chez les cliniciens et accru l’intérêt pour les stratégies d’immunothérapie combinée.
Un essai clinique de phase II a montré que la thérapie combinée associant le nivolumab (un anticorps monoclonal anti-PD-1) et l’ipilimumab (un anticorps monoclonal anti-CTLA-4), également appelée « O+Y », entraînait un taux de réponse objective et un taux de réponse complète plus élevés par rapport à l’ipilimumab en monothérapie (61 % contre 11 % et 22 % contre 0 %, respectivement)[24]. Une autre combinaison thérapeutique, dite « D+T » (durvalumab, un anticorps monoclonal anti-PD-L1, et trémélimumab, un anticorps monoclonal anti-CTLA-4), a été utilisée en traitement de première ligne du carcinome hépatocellulaire avancé.
VISTA (V-type immunoglobulin domain-containing suppressor of T cell activation)

La VISTA est une protéine de point de contrôle immunitaire qui joue un rôle essentiel dans la suppression des réponses anticancéreuses médiées par les lymphocytes T[25]. La protéine VISTA comprend 279 acides aminés, dont un domaine extracellulaire de 162 acides aminés, un domaine transmembranaire de 21 acides aminés et un domaine cytoplasmique de 96 acides aminés[26]. Le domaine cytoplasmique contient plusieurs sites de phosphorylation pour la caséine kinase 2 et la protéine kinase C. À l’instar de PD-1 et de CTLA-4, les inhibiteurs de VISTA ont le potentiel de renforcer la capacité du système immunitaire à éliminer les tumeurs. Le repliement de la partie variable de l'immunoglobuline du domaine extracellulaire de VISTA comprend deux liaisons disulfure supplémentaires et une boucle étendue avec des hélices additionnelles, formant un épitope de liaison continu cliniquement pertinent pour les anticorps antiviraux. Cette région de liaison des anticorps est étroitement liée au domaine Ig VSIG3, un ligand majeur de VISTA[27].
Comparée aux ganglions lymphatiques périphériques, VISTA est plus abondamment exprimée dans les cellules suppressives dérivées de la lignée myéloïde au sein du microenvironnement tumoral. Dans les conditions hypoxiques du microenvironnement tumoral, l’expression de VISTA est significativement augmentée, entraînant une suppression de la signalisation des récepteurs de type Toll et une inhibition de la migration cellulaire[28]. En reprogrammant les cellules myéloïdes, VISTA réduit la production de cytokines pro-inflammatoires telles que le facteur de nécrose tumorale-α tout en augmentant les médiateurs anti-inflammatoires comme l’interleukine-10, renforçant ainsi la fonction immunosuppressive des cellules myéloïdes. De plus, VISTA favorise la tolérance immunitaire périphérique en facilitant la mort des lymphocytes T induite par l’activation[29].
VISTA est principalement exprimée sur les cellules CD45+ situées à proximité des tumeurs et est également présente dans le système hématopoïétique, avec une expression notable dans les compartiments de cellules myéloïdes[30]. Elle est exprimée de façon prédominante sur les cellules myéloïdes et les cellules dendritiques, et dans une moindre mesure sur les lymphocytes T.
Cinq ligands de VISTA — PSGL-1, Syndecan-2, LRIG-1, VSIG8 et VSIG3 — se lient différemment à des pH de 6,0 et de 7,4 [31]. Les interactions entre VISTA et ses ligands VSIG3 et VSIG8 inhibent l’activation des lymphocytes T ainsi que leurs fonctions effectrices. VISTA induit également la différenciation de lymphocytes T régulateurs à partir de lymphocytes T CD4+ humains[32]. Par ailleurs, VISTA favorise l’inhibition des cellules myéloïdes et des cellules dendritiques tolérogènes en interférant avec les voies MAPK et NF-κB au sein de la cascade de signalisation des récepteurs de type toll[33]. Le blocage sélectif de l’interaction avec PSGL-1 à un pH de 6,0, plutôt qu’à un pH de 7,4, confère des bénéfices thérapeutiques supplémentaires par rapport au ciblage de PD-1. Ces anticorps sélectifs du pH s’accumulent préférentiellement dans le microenvironnement tumoral acide plutôt que dans les principaux sites d’expression virale tels que la rate. Comparés aux anticorps non sélectifs du pH, les anticorps sélectifs du pH ont montré une meilleure sécurité et une efficacité accrue chez les primates non humains[34].
B7-H3 (B7 homologous protein 3 )
La protéine homologue B7-3 (B7-H3, également connue sous le nom de CD276), membre récemment découvert de la famille B7, est une protéine immunomodulatrice possédant des effets co-stimulateurs et co-inhibiteurs. Elle constitue une cible attrayante et prometteuse pour l’immunothérapie du cancer et joue un rôle dual dans le système immunitaire[35]. B7-H3 est une protéine transmembranaire de type I contenant 316 acides aminés, avec un poids moléculaire d’environ 45 à 66 kDa. Elle a été identifiée pour la première fois en 2001 à partir d’une banque d’ADNc dérivée de cellules dendritiques humaines[36]. Le gène humain de B7-H3 est localisé sur le chromosome 15, tandis que le gène murin de B7-H3 se situe sur le chromosome 9[37]. B7-H3 partage environ 20 à 27 % d’homologie en acides aminés avec les autres membres de la famille B7[36]. B7-H3 est abondamment exprimée à la surface des cellules tumorales, avec une expression limitée dans les cellules normales, et participe également à la formation du microenvironnement tumoral[38].
Le transcrit 2 de type TREM (TLT-2) a été identifié comme un récepteur potentiel de B7-H3[39]. Toutefois, TLT-2 pourrait ne pas être le seul récepteur de B7-H3. Contrairement à d’autres points de contrôle immunitaires, B7-H3 régule également l’invasivité des cellules cancéreuses par diverses voies non immunitaires[40].
B7-H3 a initialement été décrite comme un co-stimulateur immunitaire[36], dans lequel la protéine B7-H3-Ig induisait la prolifération des lymphocytes T CD4+ et CD8+ et augmentait la sécrétion d’interféron γ, renforçant ainsi l’activité des lymphocytes T. B7-H3 accroît également l’activité des lymphocytes T en favorisant la production d’interleukine-10 et de TGF-β1. En outre, une corrélation positive entre l’expression des lymphocytes T régulateurs FOXP3+ et B7-H3 a été observée, favorisant la suppression du microenvironnement tumoral par le système immunitaire[41],[42].
À l’inverse, B7-H3 inhibe la sécrétion d’IFN-γ, d’interleukine-2, de perforine et de granzyme B, supprimant ainsi l’activité des lymphocytes T CD4+, CD8+, γδ, des cellules CAR-T, des lymphocytes T Vδ2, des cellules T17, des lymphocytes T CD3+, des cellules NK, des macrophages, des neutrophiles et des cellules dendritiques[43],[44],[45],[46]. Par ailleurs, B7-H3 régule la différenciation des macrophages associés aux tumeurs, favorise la polarisation des macrophages de type 2 et induit la conversion du phénotype M1 vers le phénotype M2[47]. B7-H3 déclenche différentes cascades de signalisation activant des molécules en aval qui contribuent au comportement malin des cellules cancéreuses. Par exemple, B7-H3 active des voies de signalisation telles que ERK, PI3K et STAT3 dans les cellules tumorales, conduisant à une prolifération cellulaire accélérée et à une croissance tumorale accrue[48].
Le rôle multifonctionnel de B7-H3 dans le microenvironnement tumoral a été largement étudié, et il a été démontré que B7-H3 induit des comportements malins et favorise la progression tumorale par des voies complexes. Le rôle de B7-H3 dans les cellules tumorales, les lymphocytes T, les cellules dendritiques, les cellules NK, les fibroblastes associés au cancer, les neutrophiles et les cellules endothéliales en fait un régulateur clé du microenvironnement tumoral et une cible immunothérapeutique de grande valeur[49].
| Anticorps monoclonaux ciblant B7-H3 | ||
|---|---|---|
| Nom | Utilisation | Statut |
| Ifinatamab Deruxtecan | Au 31 janvier 2023, parmi 21 patients atteints de cancer du poumon à petites cellules, le taux de réponse objective était de 52 %, comprenant 1 réponse complète et 10 réponses partielles. La durée médiane de réponse était de 5,9 mois, la survie sans progression médiane était de 5,8 mois et la survie globale médiane était de 9,9 mois[50]. | Phase II |
| HS-20093 (NCT05830123) | Parmi 40 patients atteints de tumeurs solides avancées et prétraitées, le taux de réponse objective était de 35 % et le taux de contrôle de la maladie atteignait 85 %, indépendamment des niveaux d’expression basale de B7-H3. Chez 11 patients évaluables atteints de cancer du poumon à petites cellules , le taux de réponse objective était de 63,6 %, toutes les réponses ayant été observées lors de la première évaluation de la maladie, avec un délai médian de réponse de 6 semaines. Le taux de contrôle de la maladie était de 81,8 %, avec une survie sans progression médiane de 4,7 mois et un taux de survie sans progression médiane à 3 mois de 72,7 %[51]. | Phase I |
LAG-3 (Lymphocyte activation gene 3)
Le gène d’activation lymphocytaire 3 (LAG-3) est un récepteur inhibiteur exprimé à la surface cellulaire qui régule l’activation des lymphocytes T et leurs fonctions effectrices[52]. LAG-3, membre de la superfamille des immunoglobulines est codé sur le chromosome humain 12. Reconnu comme un récepteur inhibiteur de troisième génération, il est considéré comme une cible thérapeutique prometteuse après PD-1 et CTLA-4. Identifié pour la première fois en 1990 sur des cellules NK et des lymphocytes T humains activés, LAG-3 a suscité un intérêt croissant en tant que molécule de point de contrôle immunitaire et cible clé de l’immunothérapie anticancéreuse[53].
LAG-3 est une protéine transmembranaire de type I d’environ 70 kDa, composée de 498 acides aminés, comprenant des régions extracellulaire, transmembranaire et cytoplasmique. Son expression est corrélée au pronostic tumoral et elle est retrouvée sur les lymphocytes T effecteurs ainsi que sur les lymphocytes T régulateurs, influençant la signalisation des lymphocytes T et des cellules présentatrices d’antigènes[54]. Le gène LAG-3 est situé à proximité du gène CD4 et partage des similarités structurelles avec celui-ci, suggérant que les deux ont évolué à partir d’un gène ancestral commun codant pour une protéine de la superfamille des immunoglobulines[55].
LAG-3 est exprimé dans les cellules NK, les lymphocytes B et les cellules dendritiques plasmacytoïdes. Son expression est induite par l’activation du récepteur des lymphocytes T ou par des cytokines telles que l’interleukine-12, l’interleukine-27, l’interleukine-15, l’interleukine-2 et l’interleukine-7 [56]. LAG-3 peut servir de marqueur d’épuisement similaire à PD-1 dans les lymphocytes T CD8+, notamment en réponse à une stimulation antigénique répétée lors d’infections virales chroniques ou de cancers[57].
LAG-3 est associé au complexe récepteur des lymphocytes T-CD3 à la membrane des lymphocytes T, où il régule négativement la signalisation du récepteur des lymphocytes T, entraînant une suppression de la prolifération cellulaire et de la sécrétion de cytokines[58]. La co-participation de LAG-3 et de CD3 au sein de la synapse immunologique est essentielle pour atténuer la signalisation du récepteur des lymphocytes T[59]. De plus, l’engagement simultané de LAG-3/récepteur des lymphocytes T avec leurs ligands respectifs inhibe le flux intracellulaire de calcium dépendant du complexe récepteur des lymphocytes T-CD3, réduisant davantage les cascades de signalisation dépendantes du récepteur des lymphocytes T et supprimant les réponses des lymphocytes T[53].
Les molécules du complexe majeur d’histocompatibilité de classe II sont reconnues comme les ligands classiques de LAG-3. Ces molécules, exprimées de manière aberrante par les cellules présentatrices d'antigènes ou les cellules de mélanome, interagissent de façon stable avec LAG-3 avec une affinité significativement plus élevée que celle observée avec CD4 [60]. Cette interaction régule négativement l’activation des lymphocytes T, leur cytotoxicité et la production de cytokines. En effet, la protéine de fusion LAG-3-Ig entre en compétition pour la liaison dans des tests d’adhérence cellulaire dépendants de CD4-histocompatibilité de classe II. Une fois lié au histocompatibilité de classe II, LAG-3 transmet des signaux inhibiteurs par son domaine cytoplasmique, inhibant ainsi l’activation des lymphocytes T CD4+[61].
Le deuxième ligand identifié de LAG-3 est la galectine-3 (Gal-3), une lectine soluble se liant aux galactosides et présentant un poids moléculaire d’environ 31 kDa. Gal-3 régule l’activation des lymphocytes T et est fortement exprimée dans diverses cellules tumorales ainsi que dans les lymphocytes T activés (83). L’interaction entre Gal-3 et LAG-3 est essentielle pour une inhibition optimale de la cytotoxicité des lymphocytes T CD8+[62]. Dans le microenvironnement tumoral, Gal-3, via l’expression de LAG-3, inhibe l’activation des lymphocytes T CD8+ spécifiques de l’antigène et supprime l’expansion des cellules dendritiques plasmacytoïdes, entravant ainsi la mise en place d’une réponse immunitaire antitumorale efficace[63].
| Anticorps monoclonaux ciblant LAG-3 | ||
|---|---|---|
| Nom | Utilisation | Statut |
| Relatlimab | Utilisé pour le traitement des patients adultes et pédiatriques âgés de 12 ans ou plus atteints d’un mélanome non résécable ou métastatique, ainsi que pour le traitement du cancer du poumon non à petites cellules , du carcinome hépatocellulaire et du cancer colorectal[64]. | Approuvé par la FDA |
| Favézélimab | Le favézélimab est un anticorps monoclonal humanisé anti-LAG-3 capable de bloquer l’interaction entre LAG-3 et son ligand, le complexe majeur d’histocompatibilité de classe II (CMH-II). Le favézélimab présente un potentiel d’utilisation en association avec l’inhibiteur de PD-1 pembrolizumab dans le cadre de recherches sur le cancer colorectal[65]. | Phase I |
| Iéramélimab | L’iéramélimab est un anticorps monoclonal IgG4 humanisé capable de se lier à LAG-3, inhibant ainsi l’interaction entre LAG-3 et les molécules du complexe majeur d’histocompatibilité de classe II[66]. | Phase I |
Famille des récepteurs du poliovirus (PVR)

La famille des récepteurs du poliovirus (poliovirus receptor PVR), un groupe de protéines associées à la régulation immunitaire, appartient à la superfamille des immunoglobulines[67]. Initialement désignée sous le nom de domaine Ig apparenté au PVR (PVR-related Ig domain PVRIG) en raison de la présence d’un domaine appartenant aux immunoglobulines , cette famille comprend plusieurs membres, notamment le récepteur immunitaire des lymphocytes T avec domaines Ig et motif inhibiteur basé sur la tyrosine (T cell immunoglobulin and immune receptor tyrosine inhibitory motif domains TIGIT), CD96, CD226, ainsi que leurs ligands CD155 et CD112 [68]. Les membres de la famille PVR partagent une homologie structurelle et exercent des effets synergiques ou inhibiteurs par des interactions hautement interconnectées, formant un réseau complexe de régulation immunitaire. Ces protéines revêtent une importance majeure en immunothérapie, en particulier dans le traitement des hémopathies malignes, ce qui en fait un axe central de recherche.

Les membres de la famille PVR/nectine sont exprimés sur divers lymphocytes, notamment les cellules NK, les lymphocytes T CD8+, CD4+ et les T régulateurs[69]:
- TIGIT, DNAM-1 (CD226), CD96 et CD112R sont exprimés sur les lymphocytes T et les cellules NK,
- Tandis que leurs ligands — CD155, CD112, CD113 et CD111 — sont exprimés sur les cellules présentatrices d’antigènes ou les cellules tumorales.
Les cellules NK jouent un rôle crucial dans l’élimination des tumeurs et la prévention des métastases aux stades précoces du cancer. En tant que cellules effectrices cytolytiques, elles participent à la libération d’antigènes tumoraux, et la régulation de leur fonction par TIGIT influence de manière significative la phase initiale du cycle immunitaire antitumoral[70].
TIGIT, CD155 (PVR), CD96, CD226 et d’autres protéines apparentées partagent des similitudes structurelles et sont collectivement désignées sous le nom de famille CD155 [71]. Contrairement aux interactions classiques entre points de contrôle immunitaires et ligands, qui suivent généralement des relations de type un-à-un ou un-à-plusieurs, TIGIT entretient une relation « plusieurs-à-plusieurs » avec CD226, CD96, CD112 et CD155 [72]. Cela positionne TIGIT au sein d’un réseau régulateur complexe comprenant plusieurs récepteurs (tels que CD96 et CD112R), un récepteur co-stimulateur compétitif (CD226) et plusieurs ligands (tels que CD155 et CD112)[73]. Ce réseau est en partie analogue à la voie CD28/CTLA-4/CD80/CD86, dans laquelle des récepteurs inhibiteurs et co-stimulateurs entrent en compétition pour la liaison aux mêmes ligands[74].
TIGIT
Le TIGIT (T-cell immunoreceptor with Ig and ITIM domains) ,également connu sous les noms WUCAM, Vstm3, VSIG9, est un membre de la famille PVR/adhésines, appartenant à la superfamille des immunoglobulines[75]. Il se compose d’un domaine extracellulaire de type immunoglobuline variable, d’un domaine transmembranaire de type I et d’un domaine intracellulaire contenant un motif inhibiteur classique basé sur la tyrosine des récepteurs immunitaires ainsi qu’un motif de queue tyrosine des immunoglobulines[76]. TIGIT a été initialement découvert lors d’une étude génique sur l’expression spécifique des lymphocytes T menée par l’équipe de recherche de Genentech. Le gène TIGIT est localisé sur le chromosome 3q13.31 et code une protéine de 244 acides aminés[77],[78].
TIGIT a été décrit comme un marqueur de défaillance des lymphocytes T CD8+ et comme un marqueur caractéristique des lymphocytes T régulateurs dans le microenvironnement tumoral. Une autre caractéristique notable de TIGIT est sa glycosylation dépendant de l'azote[77].Il est admis que TIGIT entre en compétition avec les récepteurs co-stimulateurs CD226 (également appelé DNAM-1) et CD96 sur les lymphocytes T pour la liaison à des ligands tels que CD155, CD112 et CD113 [79]. Le principal ligand de TIGIT est CD155, bien que des expériences d’immunoprécipitation aient montré que CD112 et CD113 peuvent également interagir faiblement avec TIGIT.
Récemment, la nectine-4 a été identifiée comme un nouveau ligand de TIGIT. La nectine-4 se lie à TIGIT avec une affinité similaire à celle de CD155, mais, de manière unique, n’interagit pas avec CD226, CD96 ou CD112 (169). TIGIT, DNAM-1, CD96 et CD112R sont exprimés sur les lymphocytes T et les cellules NK, tandis que leurs ligands respectifs — CD155, CD112, CD113 et CD111 — sont exprimés sur les cellules présentatrices d’antigènes ou les cellules tumorales[80]. CD155 est principalement exprimé sur les cellules dendritiques, les lymphocytes T, les lymphocytes B et les macrophages, tandis que CD112 est largement exprimé dans les tissus hématopoïétiques et non hématopoïétiques, notamment la moelle osseuse, les poumons, le pancréas et les reins. En revanche, l’expression de CD113 est limitée aux tissus non hématopoïétiques, tels que les poumons, le foie, les testicules, les reins et les tissus fœtaux[81].
| Anticorps monoclonaux ciblant TIGIT | ||
|---|---|---|
| Nom | Utilisation | Statut |
| Tiragolumab | Le tiragolumab fait actuellement l’objet de multiples essais cliniques, ciblant principalement divers types de tumeurs solides tels que le cancer du poumon non à petites cellules , le mélanome, le cancer gastrique et le cancer de l’œsophage[82]. | Phase III |
| Vibostolimab | Le vibostolimab se lie à TIGIT et bloque l'interaction entre TIGIT et ses ligands (CD112 et CD155). Cette activation aide les lymphocytes T à détruire les cellules tumorales et peut être utilisé pour le traitement du cancer du poumon non à petites cellules et du mélanome[83]. | Phase III |
| Domvanalimab | Le domvanalimab est un anticorps monoclonal ciblant TIGIT. Le domvanalimab bloque la liaison de CD155, présent à la surface des cellules cancéreuses, avec TIGIT à la surface des cellules immunitaires. Cela permet à CD155 de se lier à la protéine DNAM-1, activant ainsi la voie de signalisation immunitaire. Les essais cliniques se sont concentrés sur une thérapie combinée avec l'anticorps monoclonal anti-PD-1 zimberelimab, principalement pour le traitement du cancer du poumon non à petites cellules[84]. | Phase II |
Famille TIM (T cell/transmembrane, immunoglobulin, and mucin)
Chez l’être humain, la famille TIM comprend TIM-1, TIM-3 et TIM-4, localisés sur le chromosome 5q33.2. Les protéines TIM constituent une classe de glycoprotéines transmembranaires caractérisées par un motif commun. Leur structure comprend cinq régions : un peptide signal, un domaine immunoglobuline, un domaine mucine, un domaine transmembranaire et une queue intracellulaire[85]. À l’exception de TIM-4, les régions intracellulaires de TIM-1, TIM-2 et TIM-3 contiennent des motifs de phosphorylation de la tyrosine qui participent à la transduction du signal transmembranaire.
Les protéines de la famille génique TIM (T cell/transmembrane, immunoglobulin and mucin) ont d’abord attiré l’attention dans le domaine de la virologie en raison de leurs épitopes récepteurs de la phosphatidylsérine, qui jouent un rôle crucial dans l’augmentation de l’entrée virale[86]. Par la suite, de nombreuses données ont montré que cette famille génique est essentielle à la régulation des réponses immunitaires, notamment dans la tolérance immunitaire à la transplantation, l’auto-immunité, les allergies et l’asthme[87].
Les protéines TIM peuvent agir comme une nouvelle famille de récepteurs de la phosphatidylsérine, en se liant à cette molécule clé du signal « Eat me », en médiant l’élimination phagocytaire des cellules apoptotiques et en jouant un rôle crucial dans la régulation de la tolérance immunitaire in vivo tout en maintenant l’homéostasie interne[88]. La structure unique du domaine variable de type immunoglobuline des TIM permet une reconnaissance hautement spécifique du récepteurs de la phosphatidylsérine exposée à la surface des cellules apoptotiques. Des études ont montré que le récepteur de la phosphatidylsérine TIM-4 régule les réponses immunitaires adaptatives in vivo en médiant l’élimination spécifique d’antigène des lymphocytes T apoptotiques[89].
- TIM-1 est un gène de susceptibilité majeur pour l’asthme et les allergies, exprimé préférentiellement sur les lymphocytes T auxiliaires de type 2 , et agit comme une molécule co-stimulatrice efficace de l’activation des lymphocytes T.
- TIM-3, exprimé à la surface des cellules Th1, se lie à son ligand la galectine-9. Par la voie de liaison TIM-3–galectine-9, il génère des signaux inhibiteurs, induit la mort des lymphocytes T auxiliaires de type 1 et régule négativement la réponse immunitaire des lymphocytes T auxiliaires de type 1 [90].
- Il a été démontré que TIM-4 exprimé par les cellules présentatrices d’antigènes est un ligand de TIM-1.
L’injection in vivo de protéines de fusion immunoglobuline TIM-1 solubles (TIM-1-Ig) ou de protéines de fusion TIM-4-Ig a entraîné une hyperprolifération des lymphocytes T, et TIM-4-Ig a stimulé in vitro la prolifération des lymphocytes T médiée par CD3 et CD28. Ces données suggèrent que l’interaction TIM-1–TIM-4 participe à la régulation de la prolifération des lymphocytes T[91].
TIM-1
En 2023, une équipe de la Harvard Medical School a identifié TIM-1 comme un point de contrôle immunitaire essentiel dans les lymphocytes B et a étudié des stratégies visant à contourner ce point de contrôle afin d’augmenter le potentiel antitumoral des lymphocytes T. Le ciblage de TIM-1 pour inhiber l’activité des lymphocytes B peut amplifier les réponses antitumorales des lymphocytes T CD8+ et CD4+ et freiner la croissance tumorale. Cette étude identifie TIM-1 comme un point de contrôle immunitaire clé de l’activation des lymphocytes B. TIM-1 module la réponse à l’interféron de type I dans les lymphocytes B, limitant ainsi leur activation, la présentation de l’antigène et la co-stimulation, ce qui souligne le potentiel de TIM-1 comme cible pour renforcer l’immunité antitumorale médiée par les lymphocytes B[92]. Étant donné que TIM-4 est un ligand homologue de TIM-1, il est pertinent d’envisager le rôle de TIM-1 dans la promotion de l’expansion et de la survie des lymphocytes T via son interaction avec TIM-4, ce qui suggère que la voie TIM-1 agit comme un stimulateur naturel de la fonction des lymphocytes T[93].
TIM-3

Le récepteur TIM-3 (T-cell immunoglobulin mucin 3), également connu sous le nom de HAVCR2, est un point de contrôle immunitaire tumoral majeur identifié pour la première fois en 2002. TIM-3 fonctionne comme un point de contrôle immunitaire à régulation négative. Le gène TIM-3 est localisé sur le chromosome 5q33.2, code une protéine de 281 acides aminés et se compose d’une région extracellulaire, d’un domaine transmembranaire unique et d’une queue cytoplasmique C-terminale[94]. TIM-3 appartient à la classe des molécules inhibitrices exprimées à la surface des lymphocytes T, contribuant à l’épuisement des lymphocytes T dans le contexte du cancer et des infections virales chroniques. À l’instar de PD-1 et de CTLA-4, TIM-3 figure parmi les cibles les plus étudiées en immunothérapie. Il a été observé que les patients traités par des anticorps monoclonaux anti-PD-1 ou anti-PD-L1 développent souvent une résistance, et que l’expression de TIM-3 est augmentée en réponse à une résistance adaptative au traitement anti-PD-1 [95].
TIM-3 est exprimé de manière sélective sur les lymphocytes T auxiliaires sécréteurs d’IFN-γ (Th1 et Th17), les lymphocytes T régulateurs, les mastocytes, les cellules dendritiques, les cellules NK, les lymphocytes infiltrant la tumeur, les monocytes, ainsi que sur certaines cellules tumorales telles que celles du mélanome, du cancer gastrique et du lymphome à cellules B[96]. Le mécanisme par lequel TIM-3 agit comme un point de contrôle immunitaire clé repose principalement sur sa capacité à identifier la sous-population la plus dysfonctionnelle de lymphocytes T CD8+ PD-1+ infiltrant la tumeur[97]. Les anticorps bloquant simultanément les voies TIM-3 et PD-1 présentent un effet synergique, renforçant l’inhibition de la croissance tumorale et améliorant la réponse des lymphocytes T CD8+ spécifiques des antigènes tumoraux[98].
Alors que les fibroblastes et les cellules présentatrices d’antigènes exprimant TIM-3 participent à la phagocytose des cellules apoptotiques, les lymphocytes T exprimant TIM-3 se lient à ces cellules sans toutefois les phagocyter. Ces observations suggèrent que les cellules dendritiques, les macrophages et les lymphocytes T exprimant TIM-3 sont capables de détecter les cellules apoptotiques[99]. TIM-3 possède quatre ligands connus : la galectine-9 (Gal-9), la molécule d’adhésion cellulaire carcinoembryonnaire 1 (CEACAM-1), la protéine de haute mobilité du groupe B1 (HMGB1) et la phosphatidylsérine[100].
- Gal-9, premier ligand identifié, est une protéine de liaison aux glucides qui reconnaît les N-glycanes dans le domaine IgV de TIM-3. L’interaction entre TIM-3 et Gal-9 inhibe l’immunité antitumorale en supprimant l’activité des lymphocytes T, interrompant efficacement les réponses immunitaires de type Th1 par la liaison au domaine IgV de TIM-3 [101].
Des données récentes indiquent une expression accrue de TIM-3 sur les lymphocytes T CD4+ et CD8+ dans le sang périphérique de patients atteints d’hépatite B aiguë et d’hépatite B chronique[102]. L’augmentation des lymphocytes T TIM-3+ est positivement corrélée aux marqueurs classiques de lésions hépatiques, notamment l’alanine aminotransférase , l’aspartate aminotransférase , la bilirubine totale et le ratio international normalisé. L’expression de TIM-3 est négativement corrélée à l’expression de facteur de transcription et aux niveaux plasmatiques d’interféron gamma. Ces résultats suggèrent que la surexpression de TIM-3 est impliquée dans la progression de l'hépatite B chronique conduisant à une infection persistante par le virus de l’hépatite B.
TIM-3 figure parmi les cibles les plus largement étudiées en immunothérapie. Cependant, aucun médicament ciblant TIM-3 n’est actuellement approuvé ou commercialisé dans le monde.
Famille des protéines régulatrices du signal (Signal regulatory protein SIRP)
Les protéines régulatrices du signal constituent une famille de récepteurs de signalisation présents à la surface cellulaire, composée de cinq membres : SIRPα, SIRPβ1, SIRPγ, SIRPβ2 et SIRPδ[103]. Ces récepteurs présentent une expression différentielle dans les leucocytes et le système nerveux central, avec une expression prédominante à la surface des cellules myéloïdes, telles que les monocytes, les macrophages, les granulocytes et les cellules dendritiques myéloïdes chez l’être humain[103]. Les SIRP sont également exprimées dans certaines cellules cancéreuses et dans des cellules neuronales du système nerveux. Parmi tous les membres, SIRPα se distingue en tant que protéine de point de contrôle immunitaire présentant la plus forte affinité de liaison pour CD47 [104]. Sur le plan structurel, les SIRP appartiennent à la superfamille des immunoglobulines. Elles sont caractérisées par un domaine extracellulaire N-terminal comportant trois boucles de type Ig liées par des cystéines, un domaine transmembranaire unique et un domaine intracellulaire C-terminal[105]. Le domaine intracellulaire C-terminal de la sous-famille SIRPα contient une séquence relativement longue (110 acides aminés chez SIRPα) comprenant quatre résidus de tyrosine formant deux motifs inhibiteurs basés sur la tyrosine (ITIM)[106].
SIRPα

SIRPα (également connue sous les noms PTPNS1, SHPS-1, CD172a et P84) est connue pour sa capacité à se lier à CD47. SIRPα est une protéine transmembranaire dont la région extracellulaire est constituée de trois domaines structuraux de type immunoglobuline et dont la région cytoplasmique contient des motifs inhibiteurs ITIM permettant le recrutement des phosphatases tyrosine SHP-1 et SHP-2 [107]. SIRPα est particulièrement abondante dans les cellules myéloïdes telles que les macrophages et les cellules dendritiques[108], et exprimée à un niveau plus faible dans les lymphocytes T, B, NK et NKT.
SIRPα inhibe la phagocytose des macrophages en interagissant avec son ligand CD47, une molécule de signalisation immunosuppressive clé impliquée dans l’échappement immunitaire des cellules tumorales. CD47 est généralement surexprimée à la surface des cellules malignes afin d’envoyer un signal « ne me mangez pas » aux cellules immunitaires, permettant ainsi de maintenir la tolérance immunitaire des cellules non malignes dans des conditions physiologiques[109]. Cependant, ce mécanisme peut être détourné pour favoriser la survie des cellules cancéreuses. Dans de nombreux cancers, la liaison CD47–SIRPα déclenche des voies de signalisation inhibitrices empêchant la phagocytose des cellules tumorales par les macrophages[110].
Une étude de 2022 menée au MD Anderson Cancer Center a mis en évidence le rôle dual de SIRPα dans le traitement du cancer. L’analyse de 60 gènes immuno-oncologiques chez des patients atteints de mélanome a révélé que des niveaux élevés de SIRPα dans les cellules tumorales étaient associés à une meilleure réponse aux thérapies anti-PD-1 et à de meilleurs pronostics pour les patients — à l’opposé de son rôle immunosuppresseur classique dans les macrophages. La protéomique unicellulaire a confirmé que cette surexpression provenait des cellules tumorales plutôt que des macrophages, améliorant ainsi la cytotoxicité des lymphocytes T contre la tumeur. Ces résultats suggèrent que lorsque SIRPα est exprimée par les cellules tumorales, elle pourrait accroître la sensibilité à l’immunothérapie, tandis que lorsqu’elle est exprimée par les macrophages, elle conserve son rôle inhibiteur. Par ailleurs, les anticorps ciblant SIRPα montrent un potentiel thérapeutique plus sûr, nécessitant des doses plus faibles pour bloquer l’interaction CD47–SIRPα sans provoquer d’effets hématologiques graves[111].
Les études ci-dessus démontrent que la même cible peut exercer des effets opposés selon le type cellulaire, positionnant SIRPα comme une cible particulièrement prometteuse en raison de ses effets immunitaires bidirectionnels.Les anticorps ciblant SIRPα sont considérés comme plus sûrs, car SIRPα est principalement exprimée sur les cellules myéloïdes. Une faible dose d’anticorps anti-SIRPα suffit à bloquer la voie CD47–SIRPα dans les cellules tumorales sans entraîner de destruction des érythrocytes ni provoquer d’effets indésirables hématologiques. Cette spécificité fait des anticorps ciblant SIRPα une alternative potentiellement plus sûre en immunothérapie anticancéreuse[112].
Superfamille du facteur de nécrose tumorale
La superfamille du facteur de nécrose tumorale (TNFSF) regroupe des protéines partageant des domaines d’homologie TNF à l’extrémité C-terminale et formant une structure trimérique[113]. Les ligands de la superfamille du facteur de nécrose tumorale peuvent se lier aux membres de la superfamille des récepteurs du facteur de nécrose tumorale (TNFRSF), régulant ainsi une variété de processus cellulaires, notamment les réponses immunitaires, l’inflammation, la prolifération cellulaire, la différenciation et l’apoptose[114]. Le système TNFSF/TNFRSF comprend 19 ligands et 29 récepteurs, certains ligands pouvant se lier à plusieurs récepteurs et certains récepteurs pouvant interagir avec plusieurs ligands. Ce partage ligand–récepteur crée un vaste réseau de communication facilitant la régulation de réponses cellulaires complexes[115].
Après une stimulation antigénique, les lymphocytes T reçoivent des signaux via plusieurs membres de la TNFRSF (OX40, GITR, DR3, CD27 et 4-1BB), ce qui favorise la différenciation des lymphocytes T folliculaires auxiliaires, régulant les réponses en anticorps et l’expression de cytokines liées à l’histopathologie. Les cellules présentatrices d'antigène, cellules dendritiques et macrophages renforcent la réponse des lymphocytes T grâce au signal CD40, augmentant l’expression du complexe majeur d'histiocompatibilité, des ligands co-stimulateurs et des cytokines inflammatoires. Par ailleurs, des signaux inverses transmis via des ligands membranaires de la superfamille du facteur de nécrose tumorale sur les cellules dendritiques, macrophages et lymphocytes B favorisent la production de cytokines inflammatoires et soutiennent la différenciation des lymphocytes B[116].
OX40
4-1BB
Inhibiteurs de point de contrôle par type cellulaire et mécanismes de résistance

Pour échapper à la surveillance et à la destruction du système immunitaire, les cellules tumorales peuvent produire un grand nombre de protéines de point de contrôle immunitaire pour rendre le système immunitaire incapable de reconnaître les tissus tumoraux[117]. Les inhibiteurs de point de contrôle ciblent différents types de cellules et ont produit des résultats thérapeutiques et une cytotoxicité différents dans des études récentes[118],[119].
Inhibiteurs de point de contrôle des cellules immunitaires
Lymphocyte T cytotoxique
La protéine PD-1 est une protéine transmembranaire inhibitrice exprimée principalement à la surface de la membrane des lymphocytes T et constitue le point de contrôle immunitaire le plus associé aux lymphocytes T. Sa fonction physiologique principale est de se lier au ligand PD-L1 ou PD-L2 pour inhiber la fonction immunotoxique des cellules T, puis de reconnaître les cellules tissulaires normales de l’organisme pour les empêcher de subir des dommages toxiques[120]. Néanmoins, sous l'influence de nombreux environnements inflammatoires anormaux dans le microenvironnement tumoral et de la surexpression anormale du ligand PD-1 dans les cellules tumorales, l'expression du récepteur PD-1 dans les cellules T effectrices est significativement augmentée entrainant une défaillance des cellules T effectrices. L’activation de la voie de signalisation PD-1 peut transformer les lymphocytes T effecteurs en lymphocytes T régulateurs, entraînant une altération des réponses immunitaires antitumorales[121],[122].
Des chercheurs ont découvert que la liaison de PD-1 et PD-L1 peut mobiliser la phosphatase inhibitrice SHP2 dans les cellules T pour déphosphoryler la molécule de signalisation proximale du récepteur des lymphocytes T, réduisant ainsi la reconnaissance antigénique et provoquant la fuite immunitaire des cellules tumorales[123]. Plus important encore, PD-1 peut inhiber indirectement la fonction des facteurs effecteurs produits par la transduction du récepteur des lymphocytes T[124].
En se liant à son ligand la galectine-9, la protéine TIM-3 peut en outre induire l'apoptose ou inhiber la différenciation des cellules T effectrices, réguler négativement la réponse immunitaire et ainsi induire une tolérance immunitaire[125]. De plus, la protéine TIM-3 a un effet régulateur sur les cellules cellules dendritiques , qui bloquent le potentiel de l'immunité antitumorale en modulant l'activation de l'inflammasome[126]. Le développement d’un anticorps TIM-3 offre une autre option pour les cibles de points de contrôle immunitaires ciblant les lymphocytes T, et même les cellules présentatrices d'antigènes, et peut être combiné avec un traitement par inhibiteur de PD-1 pour stimuler de manière synergique l’activation immunitaire des lymphocytes T. Les premiers essais cliniques réalisés avec le sabatolimab (inhibiteur de TIM-3)seul ou avec un anti PD1 (spartalizumab) ont montré une bonne tolérances et une certaine activité anti-tumorale[127].
Macrophages
Les macrophages sont des cellules du système immunitaire inné, détectant à tout moment les signaux d’activation et d’inhibition pour initier la phagocytose et la sécrétion de cytokines[125]. Les macrophages associés aux tumeurs sont les cellules immunitaires dans le microenvironnement tumoral, les macrophages jouent un rôle primordial dans l'apparition et le développement du cancer, ainsi que dans l'invasion et les métastases[128]. Sous l’influence des cellules tumorales, les macrophages associés à la tumeur non seulement ne parviennent pas à inhiber la croissance tumorale, mais favorisent également la progression du cancer en raison de leur phénotype inflammatoire et de la libération de facteurs associés[129].
La protéine SIRPα (Signal regulatory protein α ) est un récepteur inhibiteur contenant plusieurs motifs d’activation des récepteurs immuns basé sur la tyrosine (ITAM), qui sont principalement exprimés à la surface des cellules présentatrices d'antigènes, tels que les macrophages[130]. Le ligand de TIM-3, CD47, agit comme un signal « ne me mange pas » qui protège les cellules saines contre la phagocytose par les macrophages ; les cellules hématopoïétiques dépourvues de CD47 sont rapidement englouties par les macrophages et déclenchent l'activation des cellules dendritiques[131]. Cependant, CD47 est fortement exprimé à la surface des cellules tumorales, ce qui sert de mécanisme pour échapper à l’immunodétection. Lorsque SIRPα se lie au ligand CD47, SIRPα est phosphorylé puis recrute les phosphatases SHP-1 et SHP-2, qui inhibent la phagocytose et l'activité fonctionnelle des macrophages[132].
Inhibiteurs de point de contrôle des cellules tumorales
Efficacité
Ils sont utilisés le plus souvent en combinaison, avec une chimiothérapie classique, avec une thérapie ciblée, une radiothérapie ou d'autres immunomodulateurs.
Les résultats d'une méta-analyse en 2019 montrent que ce type d'immunothérapie permet d'obtenir une réponse durable chez 2,3 fois plus de patients que les autres thérapies comme la chimiothérapie, 25 % des patients traités ayant une réponse prolongée[133].
Plusieurs facteurs accroissent la probabilité d'efficacité de ce type de traitement : le taux de mutation sur l'ADN tumoral[134], l'infiltration tumorale en lymphocytes CD4[135]. D'autres accroissent la résistance à ce type de médicaments, imposant l'utilisation d'associations, dont des mutations sur certains gènes (par exemple sur le FGFR3, KRAS, ou le LKB1)[135].
Effets indésirables
Mécanismes inflammatoires
Des effets indésirables immunologiques peuvent être causés par l'utilisation des inhibiteurs de point de contrôle immunitaire. La modification de l'inhibition des points de contrôle peut avoir divers effets sur la plupart des systèmes du corps, notamment une inflammation de différentes parties du corps. Le mécanisme précis est inconnu, mais diffère à certains égards en fonction de la molécule ciblée[136]. L'atteinte cardiaque est rare mais grave[137].
Il semble y avoir une association intime entre l'auto-immunité avec les évènements indésirables liés au point de contrôle immunitaire et l'effet antitumoral des inhibiteurs de point de contrôle[138]. Les toxicités de grade 3 ou plus entraîne un meilleur taux de réponse global, mais baisse la survie globale[138]. Les femmes recevant une immunothérapie présentent un risque accru d'effets secondaires graves de 50 % par rapport aux hommes[139].
Maladie hyperprogressive : un résultat inattendu de la thérapie par inhibiteur de point de contrôle
Parmi les non-répondeurs aux traitements, il est possible d'identifier une population de patients, dont le pourcentage peut varier de 4 à 29 % selon différentes études[140], qui connaissent une augmentation extrêmement rapide de la croissance tumorale et de la propagation métastatique après l'administration d'inhibiteur de point de contrôle qui, pour cette raison, a été appelée maladie hyperprogressive. La maladie hyperprogressive représente un schéma de progression complètement différent et n’est pas superposable à la maladie évolutive conventionnelle. L'un des premiers indices sur l'existence de l'HDP a été fourni par les observations de chercheurs, qui ont décrit un patient atteint d'un cancer du poumon non à petites cellules caractérisé par une accélération de la croissance tumorale au cours d'un traitement anti-PD-1 [141]. En 2017, la première description systématique et une définition claire de la maladie hyperprogressive a été faite[142]. La maladie hyperprogressive est une progression tumorale avec une augmentation minimale de deux fois du taux de croissance tumorale après le début du traitement par rapport au taux de croissance tumorale préthérapeutique, cette définition a été établi par le chercheur Champiat[142]. Ce chercheur a étudié 218 patients atteints de différents types de cancers ont été traités en monothérapie par des anticorps anti-PD1 ou anti-PD-L1. Parmi les 131 patients évaluables pour l'analyse, 12 d'entre eux, représentant 24 % des patients diagnostiqués avec une progression de la maladie, ont été classés comme ayant une maladie hyperprogressive. De plus, l’analyse de survie a démontré que, par rapport aux patients présentant une réponse complète ou partielle, les patients présentant une maladie hyperprogressive étaient caractérisés par un nombre de décès 25,94 fois plus élevé. Une autre découverte importante était que la maladie hyperprogressive ne se limitait pas à un histotype spécifique de tumeur mais impliquait un large spectre de cancers. La publication pionnière de Champiat et al. a ensuite été étayé et corroboré par d’autres études cliniques.
La maladie hyperprogressive n’ayant été portée à l’attention de la communauté scientifique que récemment, de nombreux aspects doivent être clarifiés et font encore l’objet de débats. Premièrement, il n’existe aucune directive internationalement acceptée pour identifier les patients atteints de maladie hyperprogressive, et chaque groupe de recherche utilise ses propres critères basés sur des paramètres radiologiques ou cliniques. Par exemple, les critères décrits dans[142] ont été rendus plus stricts dans un article ultérieur publié par le même groupe de recherche. En effet, les auteurs ont défini la maladie hyperprogressive comme une maladie avec une différence entre taux de croissance tumorale sous traitement et un taux de croissance tumorale pré-thérapie) supérieur à 50 %[143]. Un autre exemple de définition radiologique de la maladie hyperprogressive a été fourni par d'autres chercheurs , qui ont considéré la cinétique de croissance tumorale, définie comme la différence de la somme des plus grands diamètres des lésions cibles par unité de temps. Un taux de cinétique de croissance tumorale supérieur ou égal à 2( le rapport entre la cinétique de croissance tumorale sous traitement et la cinétique de croissance tumorale avant le traitement) était un indicateur de maladie hyperprogressive[144]. L’un des principaux inconvénients des critères basés sur les évaluations radiologiques est que les tomodensitométries préalables ne sont pas toujours disponibles, en particulier dans le cas d’un traitement de première intention. Par conséquent, d’autres études ont fourni des définitions de la maladie ^rogressive en tenant également compte des paramètres cliniques. Par exemple, dans une classification de la maladie hyperprogressive, a été pris en compte le délai d'échec du traitement , défini comme le temps écoulé entre le début du traitement et son arrêt pour quelque raison que ce soit. Dans leurs travaux, ils ont décrit la maladie hyperprogressive comme une pathologie caractérisée par un délai d'échec du traitement inférieur à 2 mois, une augmentation de plus de 50 % de la charge tumorale par rapport à l’imagerie préthérapeutique et une augmentation de plus de deux fois du rythme de progression[144].
Compte tenu de l’existence de plusieurs définitions alternatives de la maladie hyperprogressive[145], il s’ensuit que le pourcentage de patients atteint de maladie hyperprogressive peut varier considérablement selon les différentes études (de 4 à 29 % des patients traités par inhibiteur). Surmonter ces différences est nécessaire pour faciliter l'interprétation des données obtenues à partir de différentes études cliniques et pour commencer des analyses épidémiologiques rigoureuses dans ce domaine et, surtout, pour identifier d'éventuels marqueurs prédictifs de la maladie hyperprogressive qui, à ce jour, ne sont pas disponibles. La découverte de marqueurs prédictifs possibles suit deux voies différentes : l'étude de l'hôte ou de la tumeur[145],[146]. La première se concentre sur les caractéristiques générales du patient, telles que l’âge, le sexe, l’exposition antérieure à d’autres thérapies, ou sur le système immunitaire de l’hôte, comme la présence d’une population spécifique de cellules immunitaires infiltrant la tumeur ou circulant. Ce dernier vise à analyser les caractéristiques intrinsèques de la tumeur, telles que les altérations génétiques spécifiques, l'instabilité chromosomique et la charge mutationnelle de la tumeur. Deuxièmement, à ce jour, les mécanismes moléculaires et cellulaires à l’origine de l’apparition de la maladie hyperprogressive ne sont pas connus. Depuis 2017, de nombreuses hypothèses et spéculations ont été avancées pour fournir une explication tout à fait convaincante de cet effet extrêmement négatif associé à la thérapie inhibitrice.
Les patients concernés par ce problème semblent porter une altération génétique rare (copies supplémentaires des gènes de lutte contre le cancer MDM2 ou MDM4). Un même phénomène est observé chez certaines souris de laboratoire « dont les tumeurs progressent rapidement après un traitement avec une immunothérapie »[147]
Des chercheurs de l'Institut Gustave Roussy de Villejuif (France) ont lancé une étude systématique de la croissance tumorale chez leurs patients et conclu en que sur 131 personnes ayant reçu des thérapies anti-PD-1, 9 % ont été victimes d'une « hyperprogression » de leur tumeur (plus souvent chez des plus de 65 ans)[147]. Le , Kurzrock et ses collègues confirment le phénomène : chez 155 personnes traitées avec des inhibiteurs de la PD-1 et d'autres immunothérapie, six patients présentaient des copies supplémentaires de MDM2 ou MDM4 et 10 présentaient des mutations du gène EGFR (associé au cancer). Il ne semblait pas dans ce cas y avoir de corrélation entre l'âge et une aggravation rapide de la maladie mais, chez quatre des patients ayant des gènes MDM2 ou MDM4 supplémentaires et chez deux des personnes atteintes de mutations EGFR, les tumeurs ont rapidement grossi lors du traitement[147].
Une hypothèse est que chez ces patients uniquement, le traitement libérerait des « facteurs de croissance » de tumeurs, pour des raisons qui restent alors à comprendre[147].
La maladie hyperprogressivereprésente un problème sérieux à l'ère de l'immunothérapie pour différentes raisons : (i) elle implique un large spectre de cancers et n'est pas limitée à un histotype tumoral particulier ; (ii) il n’existe pas de définition univoque du HPD ; (iii) aucun marqueur prédictif fiable n'a encore été identifié ; et (iv) les mécanismes cellulaires et moléculaires restent encore flous malgré plusieurs études apportant des suggestions et hypothèses intéressantes[148].
Divers
Leur découverte a fait l'objet d'un Prix Nobel de physiologie ou médecine décerné en 2018 à James Allison et Tasuku Honjo.
Sources de l'article
- Cet article est une traduction incomplète de Lao Y, Shen D, Zhang W, He R, Jiang M. Immune Checkpoint Inhibitors in Cancer Therapy—How to Overcome Drug Resistance? Cancers. 2022; 14(15):3575. https://doi.org/10.3390/cancers14153575 paru sous licence Creative Commons Attribution 4.0 International
- Pour la partie des effets secondaires Camelliti, S., Le Noci, V., Bianchi, F. et al. Mechanisms of hyperprogressive disease after immune checkpoint inhibitor therapy: what we (don’t) know. J Exp Clin Cancer Res 39, 236 (2020). https://doi.org/10.1186/s13046-020-01721-9 paru sous licence Creative Commons Attribution 4.0 International
Notes et références
- ↑ (en) Drew M. Pardoll, « The blockade of immune checkpoints in cancer immunotherapy », Nature Reviews Cancer, vol. 12, no 4, , p. 252–264 (ISSN 1474-1768, PMID 22437870, PMCID PMC4856023, DOI 10.1038/nrc3239, lire en ligne, consulté le )
- ↑ (en) Lieping Chen et Dallas B. Flies, « Molecular mechanisms of T cell co-stimulation and co-inhibition », Nature Reviews Immunology, vol. 13, no 4, , p. 227–242 (ISSN 1474-1741, PMID 23470321, PMCID PMC3786574, DOI 10.1038/nri3405, lire en ligne, consulté le )
- ↑ Elsevier Masson, « Actualités et perspectives concernant l’immunothérapie au cours des CBNPC », sur EM-Consulte, (consulté le )
- ↑ (en) Drew M. Pardoll, « The blockade of immune checkpoints in cancer immunotherapy », Nature Reviews Cancer, vol. 12, no 4, , p. 252–264 (ISSN 1474-175X et 1474-1768, PMID 22437870, PMCID PMC4856023, DOI 10.1038/nrc3239, lire en ligne, consulté le )
- ↑ Manish J. Butte, Mary E. Keir, Theresa B. Phamduy et Arlene H. Sharpe, « Programmed Death-1 Ligand 1 Interacts Specifically with the B7-1 Costimulatory Molecule to Inhibit T Cell Responses », Immunity, vol. 27, no 1, , p. 111–122 (ISSN 1074-7613, PMID 17629517, PMCID PMC2707944, DOI 10.1016/j.immuni.2007.05.016, lire en ligne, consulté le )
- ↑ (en) Katarzyna Karwacz, Christopher Bricogne, Douglas MacDonald et Frederick Arce, « PD‐L1 co‐stimulation contributes to ligand‐induced T cell receptor down‐modulation on CD8+ T cells », EMBO Molecular Medicine, vol. 3, no 10, , p. 581–592 (ISSN 1757-4676 et 1757-4684, PMID 21739608, PMCID PMC3191120, DOI 10.1002/emmm.201100165, lire en ligne, consulté le )
- ↑ Nicholas L Syn, Michele W L Teng, Tony S K Mok et Ross A Soo, « De-novo and acquired resistance to immune checkpoint targeting », The Lancet Oncology, vol. 18, no 12, , e731–e741 (ISSN 1470-2045, DOI 10.1016/s1470-2045(17)30607-1, lire en ligne, consulté le )
- ↑ Daqian Gu, Xiang Ao, Yu Yang et Zhuo Chen, « Soluble immune checkpoints in cancer: production, function and biological significance », Journal for ImmunoTherapy of Cancer, vol. 6, no 1, , p. 132 (ISSN 2051-1426, PMID 30482248, PMCID PMC6260693, DOI 10.1186/s40425-018-0449-0, lire en ligne, consulté le )
- ↑ L.V. Riella, A.M. Paterson, A.H. Sharpe et A. Chandraker, « Role of the PD-1 Pathway in the Immune Response », American Journal of Transplantation, vol. 12, no 10, , p. 2575–2587 (ISSN 1600-6135, DOI 10.1111/j.1600-6143.2012.04224.x, lire en ligne, consulté le )
- Yanyan Han, Dandan Liu et Lianhong Li, « PD-1/PD-L1 pathway: current researches in cancer », American Journal of Cancer Research, vol. 10, no 3, , p. 727–742 (ISSN 2156-6976, PMID 32266087, PMCID 7136921, lire en ligne, consulté le )
- ↑ (en) Qingyuan Huang, Yuzhen Zheng, Zhendong Gao et Lianxiong Yuan, « Comparative Efficacy and Safety of PD-1/PD-L1 Inhibitors for Patients with Solid Tumors: A Systematic Review and Bayesian Network Meta-analysis », Journal of Cancer, vol. 12, no 4, , p. 1133–1143 (ISSN 1837-9664, PMID 33442411, PMCID PMC7797652, DOI 10.7150/jca.49325, lire en ligne, consulté le )
- ↑ (en) Annika De Sousa Linhares, Claire Battin, Sabrina Jutz et Judith Leitner, « Therapeutic PD-L1 antibodies are more effective than PD-1 antibodies in blocking PD-1/PD-L1 signaling », Scientific Reports, vol. 9, no 1, , p. 11472 (ISSN 2045-2322, PMID 31391510, PMCID PMC6685986, DOI 10.1038/s41598-019-47910-1, lire en ligne, consulté le )
- ↑ (en) Deborah Blythe Doroshow, Sheena Bhalla, Mary Beth Beasley et Lynette M. Sholl, « PD-L1 as a biomarker of response to immune-checkpoint inhibitors », Nature Reviews Clinical Oncology, vol. 18, no 6, , p. 345–362 (ISSN 1759-4782, DOI 10.1038/s41571-021-00473-5, lire en ligne, consulté le )
- ↑ (en) Roy S. Herbst, Jean-Charles Soria, Marcin Kowanetz et Gregg D. Fine, « Predictive correlates of response to the anti-PD-L1 antibody MPDL3280A in cancer patients », Nature, vol. 515, no 7528, , p. 563–567 (ISSN 1476-4687, PMID 25428504, PMCID PMC4836193, DOI 10.1038/nature14011, lire en ligne, consulté le )
- ↑ (en) Haidong Dong, Gefeng Zhu, Koji Tamada et Lieping Chen, « B7-H1, a third member of the B7 family, co-stimulates T-cell proliferation and interleukin-10 secretion », Nature Medicine, vol. 5, no 12, , p. 1365–1369 (ISSN 1546-170X, DOI 10.1038/70932, lire en ligne, consulté le )
- ↑ (en) Christopher E. Rudd, Alison Taylor et Helga Schneider, « CD28 and CTLA‐4 coreceptor expression and signal transduction », Immunological Reviews, vol. 229, no 1, , p. 12–26 (ISSN 0105-2896 et 1600-065X, PMID 19426212, PMCID PMC4186963, DOI 10.1111/j.1600-065X.2009.00770.x, lire en ligne, consulté le )
- ↑ (en) Peter S. Linsley, Philip M. Wallace, Jennifer Johnson et Marylou G. Gibson, « Immunosuppression in Vivo by a Soluble Form of the CTLA-4 T Cell Activation Molecule », Science, vol. 257, no 5071, , p. 792–795 (ISSN 0036-8075 et 1095-9203, DOI 10.1126/science.1496399, lire en ligne, consulté le )
- ↑ Jackson G. Egen et James P. Allison, « Cytotoxic T Lymphocyte Antigen-4 Accumulation in the Immunological Synapse Is Regulated by TCR Signal Strength », Immunity, vol. 16, no 1, , p. 23–35 (ISSN 1074-7613, DOI 10.1016/s1074-7613(01)00259-x, lire en ligne, consulté le )
- ↑ (en) Dana R. Leach, Matthew F. Krummel et James P. Allison, « Enhancement of Antitumor Immunity by CTLA-4 Blockade », Science, vol. 271, no 5256, , p. 1734–1736 (ISSN 0036-8075 et 1095-9203, DOI 10.1126/science.271.5256.1734, lire en ligne, consulté le )
- ↑ (en) Omar S. Qureshi, Yong Zheng, Kyoko Nakamura et Kesley Attridge, « Trans-Endocytosis of CD80 and CD86: A Molecular Basis for the Cell-Extrinsic Function of CTLA-4 », Science, vol. 332, no 6029, , p. 600–603 (ISSN 0036-8075 et 1095-9203, DOI 10.1126/science.1202947, lire en ligne, consulté le )
- ↑ (en) Marc A. Gavin, Jeffrey P. Rasmussen, Jason D. Fontenot et Valeria Vasta, « Foxp3-dependent programme of regulatory T-cell differentiation », Nature, vol. 445, no 7129, , p. 771–775 (ISSN 1476-4687, DOI 10.1038/nature05543, lire en ligne, consulté le )
- ↑ Karl S. Peggs, Sergio A. Quezada, Cynthia A. Chambers et Alan J. Korman, « Blockade of CTLA-4 on both effector and regulatory T cell compartments contributes to the antitumor activity of anti–CTLA-4 antibodies », Journal of Experimental Medicine, vol. 206, no 8, , p. 1717–1725 (ISSN 1540-9538 et 0022-1007, PMID 19581407, PMCID PMC2722174, DOI 10.1084/jem.20082492, lire en ligne, consulté le )
- ↑ (en) Leslie A. Fecher, Sanjiv S. Agarwala, F. Stephen Hodi, Jeffrey S. Weber, « Ipilimumab and Its Toxicities: A Multidisciplinary Approach », The Oncologist, vol. 18, no 6, , p. 733–743 (PMID 23774827, PMCID PMC4063401, DOI 10.1634/theoncologist.2012-0483, lire en ligne, consulté le )
- ↑ Xuan Zhang, Tao Wu, Xinyi Cai et Jianhua Dong, « Neoadjuvant Immunotherapy for MSI-H/dMMR Locally Advanced Colorectal Cancer: New Strategies and Unveiled Opportunities », Frontiers in Immunology, vol. 13, (ISSN 1664-3224, PMID 35371084, PMCID 8968082, DOI 10.3389/fimmu.2022.795972, lire en ligne, consulté le )
- ↑ (en) Stephanie Muller, W. Victoria Lai, Prasad S. Adusumilli et Patrice Desmeules, « V-domain Ig-containing suppressor of T-cell activation (VISTA), a potentially targetable immune checkpoint molecule, is highly expressed in epithelioid malignant pleural mesothelioma », Modern Pathology, vol. 33, no 2, , p. 303–311 (PMID 31537897, PMCID 8366498, DOI 10.1038/s41379-019-0364-z, lire en ligne, consulté le )
- ↑ (en) M A ElTanbouly, E Schaafsma, R J Noelle et J L Lines, « VISTA: Coming of age as a multi-lineage immune checkpoint », Clinical and Experimental Immunology, vol. 200, no 2, , p. 120–130 (ISSN 0009-9104 et 1365-2249, PMID 31930484, PMCID 7160665, DOI 10.1111/cei.13415, lire en ligne, consulté le )
- ↑ Nowak EC, Lines JL, Varn FS, Deng J, Sarde A, Mabaera R, et al. Immunoregulatory functions of VISTA. Immunol Rev. (2017) 276(1):66–79.
- ↑ (en) Jie Deng, Jiannan Li, Aurelien Sarde et J. Louise Lines, « Hypoxia-Induced VISTA Promotes the Suppressive Function of Myeloid-Derived Suppressor Cells in the Tumor Microenvironment », Cancer Immunology Research, vol. 7, no 7, , p. 1079–1090 (ISSN 2326-6066 et 2326-6074, DOI 10.1158/2326-6066.CIR-18-0507, lire en ligne, consulté le )
- ↑ Meijun Zheng, Zongliang Zhang, Lingyu Yu et Zeng Wang, « Immune-checkpoint protein VISTA in allergic, autoimmune disease and transplant rejection », Frontiers in Immunology, vol. 14, (ISSN 1664-3224, PMID 37435070, PMCID 10330820, DOI 10.3389/fimmu.2023.1194421, lire en ligne, consulté le )
- ↑ (en) Shanjuan Hong, Qing Yuan, Haizhui Xia et Genzhen Zhu, « Analysis of VISTA expression and function in renal cell carcinoma highlights VISTA as a potential target for immunotherapy », Protein & Cell, vol. 10, no 11, , p. 840–845 (ISSN 1674-800X et 1674-8018, PMID 31236852, PMCID 6834738, DOI 10.1007/s13238-019-0642-z, lire en ligne, consulté le )
- ↑ (en) Sietse J. Luk, Rouven Schoppmeyer, Marieke E. Ijsselsteijn et Antonios Somarakis, « VISTA Expression on Cancer-Associated Endothelium Selectively Prevents T-cell Extravasation », Cancer Immunology Research, vol. 11, no 11, , p. 1480–1492 (ISSN 2326-6066 et 2326-6074, DOI 10.1158/2326-6066.CIR-22-0759, lire en ligne, consulté le )
- ↑ (en) Robert J. Johnston, Linhui Julie Su, Jason Pinckney et David Critton, « VISTA is an acidic pH-selective ligand for PSGL-1 », Nature, vol. 574, no 7779, , p. 565–570 (ISSN 0028-0836 et 1476-4687, DOI 10.1038/s41586-019-1674-5, lire en ligne, consulté le )
- ↑ (en) Wenwen Xu, Juan Dong, Yongwei Zheng et Juan Zhou, « Immune-Checkpoint Protein VISTA Regulates Antitumor Immunity by Controlling Myeloid Cell–Mediated Inflammation and Immunosuppression », Cancer Immunology Research, vol. 7, no 9, , p. 1497–1510 (ISSN 2326-6066 et 2326-6074, DOI 10.1158/2326-6066.CIR-18-0489, lire en ligne, consulté le )
- ↑ Smith FD, Thisted T, Feng F, Kleschenko Y, Mukherjee A, Biesova Z, et al. SNS-101, a clinical-stage pH-dependent and TME-selective anti-VISTA antibody with favorable pharmacokinetic and safety characteristics, promotes anti tumoral M1 macrophage polarization in PD-1 refractory settings. Milan, Italy: European Society for Medical Oncology (2023).
- ↑ (en) Kimberly A. Hofmeyer, Anjana Ray et Xingxing Zang, « The contrasting role of B7-H3 », Proceedings of the National Academy of Sciences, vol. 105, no 30, , p. 10277–10278 (ISSN 0027-8424 et 1091-6490, PMID 18650376, PMCID 2492485, DOI 10.1073/pnas.0805458105, lire en ligne, consulté le )
- (en) Andrei I. Chapoval, Jian Ni, Julie S. Lau et Ryan A. Wilcox, « B7-H3: A costimulatory molecule for T cell activation and IFN-γ production », Nature Immunology, vol. 2, no 3, , p. 269–274 (ISSN 1529-2908 et 1529-2916, DOI 10.1038/85339, lire en ligne, consulté le )
- ↑ (en) Gen Li, Yanchun Quan, Fengyuan Che et Lijuan Wang, « B7-H3 in tumors: friend or foe for tumor immunity? », Cancer Chemotherapy and Pharmacology, vol. 81, no 2, , p. 245–253 (ISSN 0344-5704 et 1432-0843, DOI 10.1007/s00280-017-3508-1, lire en ligne, consulté le )
- ↑ (en) Wu-Tong Zhou et Wei-Lin Jin, « B7-H3/CD276: An Emerging Cancer Immunotherapy », Frontiers in Immunology, vol. 12, (ISSN 1664-3224, PMID 34349762, PMCID 8326801, DOI 10.3389/fimmu.2021.701006, lire en ligne, consulté le )
- ↑ (en) « Correction for Hashiguchi et al., Triggering receptor expressed on myeloid cell-like transcript 2 (TLT-2) is a counter-receptor for B7-H3 and enhances T cell responses », Proceedings of the National Academy of Sciences, vol. 105, no 38, , p. 14744–14744 (ISSN 0027-8424 et 1091-6490, PMCID 2567184, DOI 10.1073/pnas.0807700105, lire en ligne, consulté le )
- ↑ (en) Shuo Yang, Wei Wei et Qi Zhao, « B7-H3, a checkpoint molecule, as a target for cancer immunotherapy », International Journal of Biological Sciences, vol. 16, no 11, , p. 1767–1773 (ISSN 1449-2288, PMID 32398947, PMCID 7211166, DOI 10.7150/ijbs.41105, lire en ligne, consulté le )
- ↑ (en) Sai Han, Ying Wang, Xuejiao Shi et Liju Zong, « Negative roles of B7-H3 and B7-H4 in the microenvironment of cervical cancer », Experimental Cell Research, vol. 371, no 1, , p. 222–230 (DOI 10.1016/j.yexcr.2018.08.014, lire en ligne, consulté le )
- ↑ (en) Kentaro Inamura, Gulanbar Amori, Takeshi Yuasa et Shinya Yamamoto, « Relationship of B7-H3 expression in tumor cells and tumor vasculature with FOXP3+ regulatory T cells in renal cell carcinoma », Cancer Management and Research, vol. 11, , p. 7021–7030 (DOI 10.2147/CMAR.S209205, lire en ligne, consulté le )
- ↑ (en) Huimin Lu, Tongguo Shi, Mingyuan Wang et Xiaomi Li, « B7-H3 inhibits the IFN-γ-dependent cytotoxicity of Vγ9Vδ2 T cells against colon cancer cells », OncoImmunology, vol. 9, no 1, (ISSN 2162-402X, DOI 10.1080/2162402X.2020.1748991, lire en ligne, consulté le )
- ↑ (en) Shuping Si, Lei Wang, Hui Cao et Yuhua Xu, « Co-deficiency of B7-H3 and B7-H4 identifies high CD8 + T cell infiltration and better prognosis in pancreatic cancer », BMC Cancer, vol. 22, no 1, (ISSN 1471-2407, PMID 35219310, PMCID 8881843, DOI 10.1186/s12885-022-09294-w, lire en ligne, consulté le )
- ↑ (en) Chin-Cheng Lee, Kuo-Hao Ho, Tzu-Wen Huang et Chwen-Ming Shih, « A regulatory loop among CD276, miR-29c-3p, and Myc exists in cancer cells against natural killer cell cytotoxicity », Life Sciences, vol. 277, , p. 119438 (DOI 10.1016/j.lfs.2021.119438, lire en ligne, consulté le )
- ↑ (en) Cheng Long, Gaowei Li, Chengyun Zhang et Tao Jiang, « B7-H3 as a Target for CAR-T Cell Therapy in Skull Base Chordoma », Frontiers in Oncology, vol. 11, (ISSN 2234-943X, PMID 34868903, PMCID 8634710, DOI 10.3389/fonc.2021.659662, lire en ligne, consulté le )
- ↑ (en) Yong Mao, Lujun Chen, Fengming Wang et Dawei Zhu, « Cancer cell‑expressed B7‑H3 regulates the differentiation of tumor‑associated macrophages in human colorectal carcinoma », Oncology Letters, (ISSN 1792-1074 et 1792-1082, PMID 29113264, PMCID 5661406, DOI 10.3892/ol.2017.6935, lire en ligne, consulté le )
- ↑ (en) Ayechew Adera Getu, Abiye Tigabu, Ming Zhou et Jianrong Lu, « New frontiers in immune checkpoint B7-H3 (CD276) research and drug development », Molecular Cancer, vol. 22, no 1, (ISSN 1476-4598, PMID 36859240, PMCID 9979440, DOI 10.1186/s12943-023-01751-9, lire en ligne, consulté le )
- ↑ (en) Binghao Zhao, Huanzhang Li, Yu Xia et Yaning Wang, « Immune checkpoint of B7-H3 in cancer: from immunology to clinical immunotherapy », Journal of Hematology & Oncology, vol. 15, no 1, (ISSN 1756-8722, PMID 36284349, PMCID 9597993, DOI 10.1186/s13045-022-01364-7, lire en ligne, consulté le )
- ↑ (en) M. Johnson, M. Awad, T. Koyama et M. Gutierrez, « OA05.05 Ifinatamab Deruxtecan (I-DXd; DS-7300) in Patients with Refractory SCLC: A Subgroup Analysis of a Phase 1/2 Study », Journal of Thoracic Oncology, vol. 18, no 11, , S54–S55 (DOI 10.1016/j.jtho.2023.09.042, lire en ligne, consulté le )
- ↑ (en) Jie Wang, Jianchun Duan, Ligang Xing et Yuping Sun, « ARTEMIS-001: Phase 1 study of HS-20093, a B7-H3–targeting antibody-drug conjugate, in patients with advanced solid tumor. », Journal of Clinical Oncology, vol. 41, no 16_suppl, , p. 3017–3017 (ISSN 0732-183X et 1527-7755, DOI 10.1200/JCO.2023.41.16_suppl.3017, lire en ligne, consulté le )
- ↑ (en) Roy A. Mariuzza, Salman Shahid et Sharanbasappa S. Karade, « The immune checkpoint receptor LAG3: Structure, function, and target for cancer immunotherapy », Journal of Biological Chemistry, vol. 300, no 5, , p. 107241 (PMID 38556085, PMCID 11061240, DOI 10.1016/j.jbc.2024.107241, lire en ligne, consulté le )
- ↑ (en) Joseph F. Grosso, Cristin C. Kelleher, Timothy J. Harris et Charles H. Maris, « LAG-3 regulates CD8+ T cell accumulation and effector function in murine self- and tumor-tolerance systems », Journal of Clinical Investigation, vol. 117, no 11, , p. 3383–3392 (ISSN 0021-9738, DOI 10.1172/JCI31184, lire en ligne, consulté le )
- ↑ (en) Luisa Chocarro, Ester Blanco, Miren Zuazo et Hugo Arasanz, « Understanding LAG-3 Signaling », International Journal of Molecular Sciences, vol. 22, no 10, , p. 5282 (ISSN 1422-0067, PMID 34067904, PMCID 8156499, DOI 10.3390/ijms22105282, lire en ligne, consulté le )
- ↑ (en) Norio Chihara, Asaf Madi, Takaaki Kondo et Huiyuan Zhang, « Induction and transcriptional regulation of the co-inhibitory gene module in T cells », Nature, vol. 558, no 7710, , p. 454–459 (ISSN 0028-0836 et 1476-4687, PMID 29899446, PMCID 6130914, DOI 10.1038/s41586-018-0206-z, lire en ligne, consulté le )
- ↑ (en) Laëtitia Maçon‐Lemaître et Frédéric Triebel, « The negative regulatory function of the lymphocyte‐activation gene‐3 co‐receptor (CD223) on human T cells », Immunology, vol. 115, no 2, , p. 170–178 (ISSN 0019-2805 et 1365-2567, PMID 15885122, PMCID 1782137, DOI 10.1111/j.1365-2567.2005.02145.x, lire en ligne, consulté le )
- ↑ (en) Clifford Guy, Diana M. Mitrea, Po-Chien Chou et Jamshid Temirov, « LAG3 associates with TCR–CD3 complexes and suppresses signaling by driving co-receptor–Lck dissociation », Nature Immunology, vol. 23, no 5, , p. 757–767 (ISSN 1529-2908 et 1529-2916, PMID 35437325, PMCID 9106921, DOI 10.1038/s41590-022-01176-4, lire en ligne, consulté le )
- ↑ Akiko Hashimoto-Tane, Edward P. Bowman, Machie Sakuma et Natsumi Yoneda, « Dissociation of LAG-3 inhibitory cluster from TCR microcluster by immune checkpoint blockade », Frontiers in Immunology, vol. 15, (ISSN 1664-3224, PMID 39234253, PMCID 11371725, DOI 10.3389/fimmu.2024.1444424, lire en ligne, consulté le )
- ↑ (en) Yuan Lui et Simon J. Davis, « LAG-3: a very singular immune checkpoint », Nature Immunology, vol. 19, no 12, , p. 1278–1279 (ISSN 1529-2908 et 1529-2916, PMID 30446753, PMCID 7612985, DOI 10.1038/s41590-018-0257-1, lire en ligne, consulté le )
- ↑ (en) Ling-Yen Chung, Shye-Jye Tang, Yi-Ching Wu et Guang-Huan Sun, « Galectin-3 augments tumor initiating property and tumorigenicity of lung cancer through interaction with β-catenin », Oncotarget, vol. 6, no 7, , p. 4936–4952 (ISSN 1949-2553, PMID 25669973, PMCID 4467125, DOI 10.18632/oncotarget.3210, lire en ligne, consulté le )
- ↑ (en) Ivan Srejovic, Dragica Selakovic, Nemanja Jovicic et Vladimir Jakovljević, « Galectin-3: Roles in Neurodevelopment, Neuroinflammation, and Behavior », Biomolecules, vol. 10, no 5, , p. 798 (ISSN 2218-273X, PMID 32455781, PMCID 7277476, DOI 10.3390/biom10050798, lire en ligne, consulté le )
- ↑ (en) Carmen Belli, Gabriele Antonarelli, Matteo Repetto et Luca Boscolo Bielo, « Targeting Cellular Components of the Tumor Microenvironment in Solid Malignancies », Cancers, vol. 14, no 17, , p. 4278 (ISSN 2072-6694, PMID 36077813, PMCID 9454727, DOI 10.3390/cancers14174278, lire en ligne, consulté le )
- ↑ (en) Mary E. McMinn, Kelly A. Brister, W. Shannon Orr et Natale T. Sheehan, « Complete Remission of Metastatic Melanoma of the Scalp Following Treatment With Nivolumab Plus Relatlimab », The American Surgeon™, vol. 90, no 8, , p. 2078–2079 (ISSN 0003-1348 et 1555-9823, DOI 10.1177/00031348241241642, lire en ligne, consulté le )
- ↑ (en) E. Garralda, A. Sukari, N.J. Lakhani et A. Patnaik, « A first-in-human study of the anti-LAG-3 antibody favezelimab plus pembrolizumab in previously treated, advanced microsatellite stable colorectal cancer », ESMO Open, vol. 7, no 6, , p. 100639 (PMID 36493599, PMCID 9832734, DOI 10.1016/j.esmoop.2022.100639, lire en ligne, consulté le )
- ↑ (en) Patrick Schöffski, Daniel S W Tan, Miguel Martín et María Ochoa-de-Olza, « Phase I/II study of the LAG-3 inhibitor ieramilimab (LAG525) ± anti-PD-1 spartalizumab (PDR001) in patients with advanced malignancies », Journal for ImmunoTherapy of Cancer, vol. 10, no 2, , e003776 (ISSN 2051-1426, PMID 35217575, PMCID 8883259, DOI 10.1136/jitc-2021-003776, lire en ligne, consulté le )
- ↑ (en) Jiuling Yang, Li Wang, James R. Byrnes et Lisa L. Kirkemo, « PVRL2 Suppresses Antitumor Immunity through PVRIG- and TIGIT-independent Pathways », Cancer Immunology Research, vol. 12, no 5, , p. 575–591 (ISSN 2326-6066 et 2326-6074, DOI 10.1158/2326-6066.CIR-23-0722, lire en ligne, consulté le )
- ↑ (en) Beatriz Sanchez-Correa, Isabel Valhondo, Fakhri Hassouneh et Nelson Lopez-Sejas, « DNAM-1 and the TIGIT/PVRIG/TACTILE Axis: Novel Immune Checkpoints for Natural Killer Cell-Based Cancer Immunotherapy », Cancers, vol. 11, no 6, , p. 877 (ISSN 2072-6694, PMID 31234588, PMCID 6628015, DOI 10.3390/cancers11060877, lire en ligne, consulté le )
- ↑ (en) Xian-Yang Li, Indrajit Das, Ailin Lepletier et Venkateswar Addala, « CD155 loss enhances tumor suppression via combined host and tumor-intrinsic mechanisms », Journal of Clinical Investigation, vol. 128, no 6, , p. 2613–2625 (ISSN 0021-9738 et 1558-8238, DOI 10.1172/JCI98769, lire en ligne, consulté le )
- ↑ (en) Qing Zhang, Jiacheng Bi, Xiaodong Zheng et Yongyan Chen, « Blockade of the checkpoint receptor TIGIT prevents NK cell exhaustion and elicits potent anti-tumor immunity », Nature Immunology, vol. 19, no 7, , p. 723–732 (ISSN 1529-2908 et 1529-2916, DOI 10.1038/s41590-018-0132-0, lire en ligne, consulté le )
- ↑ (en) Hyung-seung Jin et Yoon Park, « Hitting the complexity of the TIGIT-CD96-CD112R-CD226 axis for next-generation cancer immunotherapy », BMB Reports, vol. 54, no 1, , p. 2–11 (ISSN 1976-670X, DOI 10.5483/BMBRep.2021.54.1.229, lire en ligne, consulté le )
- ↑ (en) Eugene Y Chiang et Ira Mellman, « TIGIT-CD226-PVR axis: advancing immune checkpoint blockade for cancer immunotherapy », Journal for ImmunoTherapy of Cancer, vol. 10, no 4, , e004711 (ISSN 2051-1426, PMID 35379739, PMCID 8981293, DOI 10.1136/jitc-2022-004711, lire en ligne, consulté le )
- ↑ (en) Sema Kurtulus, Kaori Sakuishi, Shin-Foong Ngiow et Nicole Joller, « TIGIT predominantly regulates the immune response via regulatory T cells », Journal of Clinical Investigation, vol. 134, no 13, (ISSN 1558-8238, DOI 10.1172/JCI183278, lire en ligne, consulté le )
- ↑ (en) Katharina F. Stengel, Kristin Harden-Bowles, Xin Yu et Lionel Rouge, « Structure of TIGIT immunoreceptor bound to poliovirus receptor reveals a cell–cell adhesion and signaling mechanism that requires cis-trans receptor clustering », Proceedings of the National Academy of Sciences, vol. 109, no 14, , p. 5399–5404 (ISSN 0027-8424 et 1091-6490, PMID 22421438, PMCID 3325733, DOI 10.1073/pnas.1120606109, lire en ligne, consulté le )
- ↑ (en) Shomyseh Sanjabi, Soyoung A. Oh et Ming O. Li, « Regulation of the Immune Response by TGF-β: From Conception to Autoimmunity and Infection », Cold Spring Harbor Perspectives in Biology, vol. 9, no 6, , a022236 (ISSN 1943-0264, PMID 28108486, PMCID 5453394, DOI 10.1101/cshperspect.a022236, lire en ligne, consulté le )
- ↑ (en) Laurent Gorvel et Daniel Olive, « Targeting the “PVR–TIGIT axis” with immune checkpoint therapies », F1000Research, vol. 9, , p. 354 (ISSN 2046-1402, PMID 32489646, PMCID 7222031, DOI 10.12688/f1000research.22877.1, lire en ligne, consulté le )
- (en) Xin Yu, Kristin Harden, Lino C Gonzalez et Michelle Francesco, « The surface protein TIGIT suppresses T cell activation by promoting the generation of mature immunoregulatory dendritic cells », Nature Immunology, vol. 10, no 1, , p. 48–57 (ISSN 1529-2908 et 1529-2916, DOI 10.1038/ni.1674, lire en ligne, consulté le )
- ↑ (en) Kent S. Boles, William Vermi, Fabio Facchetti et Anja Fuchs, « A novel molecular interaction for the adhesion of follicular CD4 T cells to follicular DC », European Journal of Immunology, vol. 39, no 3, , p. 695–703 (ISSN 0014-2980 et 1521-4141, PMID 19197944, PMCID 3544471, DOI 10.1002/eji.200839116, lire en ligne, consulté le )
- ↑ Michael Conner, Ken W. Hance, Sapna Yadavilli et James Smothers, « Emergence of the CD226 Axis in Cancer Immunotherapy », Frontiers in Immunology, vol. 13, (ISSN 1664-3224, PMID 35812451, PMCID 9263721, DOI 10.3389/fimmu.2022.914406, lire en ligne, consulté le )
- ↑ (en) H Harjunpää et C Guillerey, « TIGIT as an emerging immune checkpoint », Clinical and Experimental Immunology, vol. 200, no 2, , p. 108–119 (ISSN 0009-9104 et 1365-2249, PMID 31828774, PMCID 7160651, DOI 10.1111/cei.13407, lire en ligne, consulté le )
- ↑ (en) Frédéric Eberlé, Patrice Dubreuil, Marie-Geneviève Mattei et Elisabeth Devilard, « The human PRR2 gene, related to the human poliovirus receptor gene (PVR), is the true homolog of the murine MPH gene », Gene, vol. 159, no 2, , p. 267–272 (DOI 10.1016/0378-1119(95)00180-E, lire en ligne, consulté le )
- ↑ (en) « Tiragolumab Impresses in Multiple Trials », Cancer Discovery, vol. 10, no 8, , p. 1086–1087 (ISSN 2159-8274 et 2159-8290, DOI 10.1158/2159-8290.CD-NB2020-063, lire en ligne, consulté le )
- ↑ (en) J. Niu, C. Maurice-Dror, D.H. Lee et D.-W. Kim, « First-in-human phase 1 study of the anti-TIGIT antibody vibostolimab as monotherapy or with pembrolizumab for advanced solid tumors, including non-small-cell lung cancer☆ », Annals of Oncology, vol. 33, no 2, , p. 169–180 (DOI 10.1016/j.annonc.2021.11.002, lire en ligne, consulté le )
- ↑ (en) A. Chaudhry, M. Johnson, D. Colburn et H. Gilbert, « 1419TiP ARC-7: A phase II study to evaluate the safety and efficacy of zimberelimab alone, AB154 in combination with zimberelimab, and AB154 in combination with zimberelimab and AB928 in front-line, PD-L1 expressing, non-small cell lung cancer (NSCLC) », Annals of Oncology, vol. 31, , S897 (DOI 10.1016/j.annonc.2020.08.1733, lire en ligne, consulté le )
- ↑ Yikai Liu, Hongzhi Chen, Zhiying Chen et Junlin Qiu, « Novel Roles of the Tim Family in Immune Regulation and Autoimmune Diseases », Frontiers in Immunology, vol. 12, (ISSN 1664-3224, PMID 34603337, PMCID 8484753, DOI 10.3389/fimmu.2021.748787, lire en ligne, consulté le )
- ↑ (en) Stephanie Jemielity, Jinyize J. Wang, Ying Kai Chan et Asim A. Ahmed, « TIM-family Proteins Promote Infection of Multiple Enveloped Viruses through Virion-associated Phosphatidylserine », PLoS Pathogens, vol. 9, no 3, , e1003232 (ISSN 1553-7374, PMID 23555248, PMCID 3610696, DOI 10.1371/journal.ppat.1003232, lire en ligne, consulté le )
- ↑ (en) Jennifer Hartt Meyers, Catherine A. Sabatos, Sumone Chakravarti et Vijay K. Kuchroo, « The TIM gene family regulates autoimmune and allergic diseases », Trends in Molecular Medicine, vol. 11, no 8, , p. 362–369 (DOI 10.1016/j.molmed.2005.06.008, lire en ligne, consulté le )
- ↑ Natasha Nurtanio et Ping-Chang Yang, « Role of TIM-4 in innate or adaptive immune response », North American Journal of Medical Sciences, , p. 217–221 (ISSN 1947-2714, PMID 22558597, PMCID 3337740, DOI 10.4297/najms.2011.3217, lire en ligne, consulté le )
- ↑ (en) Lee A Albacker, Piia Karisola, Ya-Jen Chang et Sarah E Umetsu, « TIM-4, a Receptor for Phosphatidylserine, Controls Adaptive Immunity by Regulating the Removal of Antigen-Specific T Cells », The Journal of Immunology, vol. 185, no 11, , p. 6839–6849 (ISSN 0022-1767 et 1550-6606, PMID 21037090, PMCID 3153437, DOI 10.4049/jimmunol.1001360, lire en ligne, consulté le )
- ↑ (en) Roselynn Rodriguez‐Manzanet, Rosemarie DeKruyff, Vijay K. Kuchroo et Dale T. Umetsu, « The costimulatory role of TIM molecules », Immunological Reviews, vol. 229, no 1, , p. 259–270 (ISSN 0105-2896 et 1600-065X, DOI 10.1111/j.1600-065X.2009.00772.x, lire en ligne, consulté le )
- ↑ (en) Jennifer Hartt Meyers, Sumone Chakravarti, David Schlesinger et Zsolt Illes, « TIM-4 is the ligand for TIM-1, and the TIM-1–TIM-4 interaction regulates T cell proliferation », Nature Immunology, vol. 6, no 5, , p. 455–464 (ISSN 1529-2908 et 1529-2916, DOI 10.1038/ni1185, lire en ligne, consulté le )
- ↑ (en) Lloyd Bod, Yoon-Chul Kye, Jingwen Shi et Elena Torlai Triglia, « B-cell-specific checkpoint molecules that regulate anti-tumour immunity », Nature, vol. 619, no 7969, , p. 348–356 (ISSN 0028-0836 et 1476-4687, PMID 37344597, PMCID 10795478, DOI 10.1038/s41586-023-06231-0, lire en ligne, consulté le )
- ↑ (en) Roselynn Rodriguez-Manzanet, Jennifer Hartt Meyers, Savithri Balasubramanian et Jacqueline Slavik, « TIM-4 Expressed on APCs Induces T Cell Expansion and Survival », The Journal of Immunology, vol. 180, no 7, , p. 4706–4713 (ISSN 0022-1767 et 1550-6606, PMID 18354194, PMCID 2948965, DOI 10.4049/jimmunol.180.7.4706, lire en ligne, consulté le )
- ↑ (en) Laurent Monney, Catherine A. Sabatos, Jason L. Gaglia et Akemi Ryu, « Th1-specific cell surface protein Tim-3 regulates macrophage activation and severity of an autoimmune disease », Nature, vol. 415, no 6871, , p. 536–541 (ISSN 0028-0836 et 1476-4687, DOI 10.1038/415536a, lire en ligne, consulté le )
- ↑ (en) Shohei Koyama, Esra A. Akbay, Yvonne Y. Li et Grit S. Herter-Sprie, « Adaptive resistance to therapeutic PD-1 blockade is associated with upregulation of alternative immune checkpoints », Nature Communications, vol. 7, no 1, (ISSN 2041-1723, PMID 26883990, PMCID 4757784, DOI 10.1038/ncomms10501, lire en ligne, consulté le )
- ↑ (en) William D. Hastings, David E. Anderson, Nasim Kassam et Ken Koguchi, « TIM‐3 is expressed on activated human CD4 + T cells and regulates Th1 and Th17 cytokines », European Journal of Immunology, vol. 39, no 9, , p. 2492–2501 (ISSN 0014-2980 et 1521-4141, PMID 19676072, PMCID 2759376, DOI 10.1002/eji.200939274, lire en ligne, consulté le )
- ↑ (en) Clémence Granier, Charles Dariane, Pierre Combe et Virginie Verkarre, « Tim-3 Expression on Tumor-Infiltrating PD-1+CD8+ T Cells Correlates with Poor Clinical Outcome in Renal Cell Carcinoma », Cancer Research, vol. 77, no 5, , p. 1075–1082 (ISSN 0008-5472 et 1538-7445, DOI 10.1158/0008-5472.CAN-16-0274, lire en ligne, consulté le )
- ↑ (en) Cinzia Solinas, Pushpamali De Silva, Dominique Bron et Karen Willard-Gallo, « Significance of TIM3 expression in cancer: From biology to the clinic », Seminars in Oncology, vol. 46, nos 4-5, , p. 372–379 (DOI 10.1053/j.seminoncol.2019.08.005, lire en ligne, consulté le )
- ↑ (en) Rosemarie H DeKruyff, Xia Bu, Angela Ballesteros et César Santiago, « T Cell/Transmembrane, Ig, and Mucin-3 Allelic Variants Differentially Recognize Phosphatidylserine and Mediate Phagocytosis of Apoptotic Cells », The Journal of Immunology, vol. 184, no 4, , p. 1918–1930 (ISSN 1550-6606 et 0022-1767, PMID 20083673, PMCID 3128800, DOI 10.4049/jimmunol.0903059, lire en ligne, consulté le )
- ↑ (en) Wenwen Du, Min Yang, Abbey Turner et Chunling Xu, « TIM-3 as a Target for Cancer Immunotherapy and Mechanisms of Action », International Journal of Molecular Sciences, vol. 18, no 3, , p. 645 (ISSN 1422-0067, PMID 28300768, PMCID 5372657, DOI 10.3390/ijms18030645, lire en ligne, consulté le )
- ↑ (en) Yayi He, Jie Cao, Chao Zhao et Xuefei Li, « TIM-3, a promising target for cancer immunotherapy », OncoTargets and Therapy, vol. 11, , p. 7005–7009 (DOI 10.2147/OTT.S170385, lire en ligne, consulté le )
- ↑ (en) Daixi Jiang, Can Chen, Danying Yan et Xiaobao Zhang, « Exhausted phenotype of circulating CD8+ T cell subsets in hepatitis B virus carriers », BMC Immunology, vol. 23, no 1, (ISSN 1471-2172, PMID 35443611, PMCID 9022260, DOI 10.1186/s12865-022-00488-2, lire en ligne, consulté le )
- (en) Ellen M. van Beek, Fiona Cochrane, A. Neil Barclay et Timo K. van den Berg, « Signal Regulatory Proteins in the Immune System », The Journal of Immunology, vol. 175, no 12, , p. 7781–7787 (ISSN 0022-1767 et 1550-6606, DOI 10.4049/jimmunol.175.12.7781, lire en ligne, consulté le )
- ↑ (en) Yuan Liu, Ileana Soto, Qiao Tong et Alex Chin, « SIRPβ1 Is Expressed as a Disulfide-linked Homodimer in Leukocytes and Positively Regulates Neutrophil Transepithelial Migration », Journal of Biological Chemistry, vol. 280, no 43, , p. 36132–36140 (DOI 10.1074/jbc.M506419200, lire en ligne, consulté le )
- ↑ (en) André Veillette, Eric Thibaudeau et Sylvain Latour, « High Expression of Inhibitory Receptor SHPS-1 and Its Association with Protein-tyrosine Phosphatase SHP-1 in Macrophages », Journal of Biological Chemistry, vol. 273, no 35, , p. 22719–22728 (DOI 10.1074/jbc.273.35.22719, lire en ligne, consulté le )
- ↑ (en) Hiroyuki Taniguchi, Nobuaki Okumura, Juri Hamada et Miho Inagaki, « Cold exposure induces tyrosine phosphorylation of BIT through NMDA receptors in the rat hypothalamus », Biochemical and Biophysical Research Communications, vol. 319, no 1, , p. 178–184 (DOI 10.1016/j.bbrc.2004.04.173, lire en ligne, consulté le )
- ↑ (en) Yoji Murata, Yasuyuki Saito, Takenori Kotani et Takashi Matozaki, « CD 47‐signal regulatory protein α signaling system and its application to cancer immunotherapy », Cancer Science, vol. 109, no 8, , p. 2349–2357 (ISSN 1347-9032 et 1349-7006, PMID 29873856, PMCID 6113446, DOI 10.1111/cas.13663, lire en ligne, consulté le )
- ↑ (en) Akane Sugimura-Nagata, Akira Koshino, Satoshi Inoue et Aya Matsuo-Nagano, « Expression and Prognostic Significance of CD47–SIRPA Macrophage Checkpoint Molecules in Colorectal Cancer », International Journal of Molecular Sciences, vol. 22, no 5, , p. 2690 (ISSN 1422-0067, PMID 33799989, PMCID 7975978, DOI 10.3390/ijms22052690, lire en ligne, consulté le )
- ↑ (en) Erik Voets, Marc Paradé, David Lutje Hulsik et Sanne Spijkers, « Functional characterization of the selective pan-allele anti-SIRPα antibody ADU-1805 that blocks the SIRPα–CD47 innate immune checkpoint », Journal for ImmunoTherapy of Cancer, vol. 7, no 1, (ISSN 2051-1426, PMID 31801627, PMCID 6894304, DOI 10.1186/s40425-019-0772-0, lire en ligne, consulté le )
- ↑ (en) Bo Huang, Zhaoshi Bai, Xinyue Ye et Chenyu Zhou, « Structural analysis and binding sites of inhibitors targeting the CD47/SIRPα interaction in anticancer therapy », Computational and Structural Biotechnology Journal, vol. 19, , p. 5494–5503 (PMID 34712395, PMCID 8517548, DOI 10.1016/j.csbj.2021.09.036, lire en ligne, consulté le )
- ↑ (en) Zhicheng Zhou, Mei-Ju May Chen, Yikai Luo et Kamalika Mojumdar, « Tumor-intrinsic SIRPA promotes sensitivity to checkpoint inhibition immunotherapy in melanoma », Cancer Cell, vol. 40, no 11, , p. 1324–1340.e8 (PMID 36332624, PMCID 9669221, DOI 10.1016/j.ccell.2022.10.012, lire en ligne, consulté le )
- ↑ (en) Leonie M. Behrens, Timo K. van den Berg et Marjolein van Egmond, « Targeting the CD47-SIRPα Innate Immune Checkpoint to Potentiate Antibody Therapy in Cancer by Neutrophils », Cancers, vol. 14, no 14, , p. 3366 (ISSN 2072-6694, PMID 35884427, PMCID 9319280, DOI 10.3390/cancers14143366, lire en ligne, consulté le )
- ↑ Eck MJ, Sprang SR. The structure of tumor necrosis factor-alpha at 2.6 A resolution. Implications for receptor binding. J Biol Chem. (1989) 264:17595–605.
- ↑ (en) Catherine Dostert, Melanie Grusdat, Elisabeth Letellier et Dirk Brenner, « The TNF Family of Ligands and Receptors: Communication Modules in the Immune System and Beyond », Physiological Reviews, vol. 99, no 1, , p. 115–160 (ISSN 0031-9333 et 1522-1210, DOI 10.1152/physrev.00045.2017, lire en ligne, consulté le )
- ↑ (en) Bharat B. Aggarwal, Subash C. Gupta et Ji Hye Kim, « Historical perspectives on tumor necrosis factor and its superfamily: 25 years later, a golden journey », Blood, vol. 119, no 3, , p. 651–665 (ISSN 0006-4971 et 1528-0020, PMID 22053109, PMCID 3265196, DOI 10.1182/blood-2011-04-325225, lire en ligne, consulté le )
- ↑ (en) Michael Croft et Richard M. Siegel, « Beyond TNF: TNF superfamily cytokines as targets for the treatment of rheumatic diseases », Nature Reviews Rheumatology, vol. 13, no 4, , p. 217–233 (ISSN 1759-4790 et 1759-4804, PMID 28275260, PMCID 5486401, DOI 10.1038/nrrheum.2017.22, lire en ligne, consulté le )
- ↑ Adam J. Schoenfeld et Matthew D. Hellmann, « Acquired Resistance to Immune Checkpoint Inhibitors », Cancer Cell, vol. 37, no 4, , p. 443–455 (ISSN 1535-6108, PMID 32289269, PMCID PMC7182070, DOI 10.1016/j.ccell.2020.03.017, lire en ligne, consulté le )
- ↑ (en) Luoyan Ai, Antao Xu et Jie Xu, « Roles of PD-1/PD-L1 Pathway: Signaling, Cancer, and Beyond », dans Regulation of Cancer Immune Checkpoints: Molecular and Cellular Mechanisms and Therapy, Springer, , 33–59 p. (ISBN 978-981-15-3266-5, DOI 10.1007/978-981-15-3266-5_3, lire en ligne)
- ↑ (en) Hashem O. Alsaab, Samaresh Sau, Rami Alzhrani et Katyayani Tatiparti, « PD-1 and PD-L1 Checkpoint Signaling Inhibition for Cancer Immunotherapy: Mechanism, Combinations, and Clinical Outcome », Frontiers in Pharmacology, vol. 8, (ISSN 1663-9812, DOI 10.3389/fphar.2017.00561, lire en ligne, consulté le )
- ↑ (en) Mary E. Keir, Manish J. Butte, Gordon J. Freeman et Arlene H. Sharpe, « PD-1 and Its Ligands in Tolerance and Immunity », Annual Review of Immunology, vol. 26, no 1, , p. 677–704 (ISSN 0732-0582 et 1545-3278, PMID 18173375, PMCID PMC10637733, DOI 10.1146/annurev.immunol.26.021607.090331, lire en ligne, consulté le )
- ↑ (en) Shoba Amarnath, Courtney W. Mangus, James C. M. Wang et Fang Wei, « The PDL1-PD1 Axis Converts Human T H 1 Cells into Regulatory T Cells », Science Translational Medicine, vol. 3, no 111, (ISSN 1946-6234 et 1946-6242, PMID 22133721, PMCID PMC3235958, DOI 10.1126/scitranslmed.3003130, lire en ligne, consulté le )
- ↑ (en) Loise M. Francisco, Victor H. Salinas, Keturah E. Brown, Vijay K. Vanguri, Gordon J. Freeman, Vijay K. Kuchroo, Arlene H. Sharpe, « PD-L1 regulates the development, maintenance, and function of induced regulatory T cells », J Exp Med, vol. 206, no 13, , p. 3015–3029 (DOI 10.1084/jem.20090847, lire en ligne, consulté le )
- ↑ Tadashi Yokosuka, Masako Takamatsu, Wakana Kobayashi-Imanishi et Akiko Hashimoto-Tane, « Programmed cell death 1 forms negative costimulatory microclusters that directly inhibit T cell receptor signaling by recruiting phosphatase SHP2 », Journal of Experimental Medicine, vol. 209, no 6, , p. 1201–1217 (ISSN 1540-9538 et 0022-1007, PMID 22641383, PMCID PMC3371732, DOI 10.1084/jem.20112741, lire en ligne, consulté le )
- ↑ Tetsuya Honda, Jackson G. Egen, Tim Lämmermann et Wolfgang Kastenmüller, « Tuning of Antigen Sensitivity by T Cell Receptor-Dependent Negative Feedback Controls T Cell Effector Function in Inflamed Tissues », Immunity, vol. 40, no 2, , p. 235–247 (ISSN 1074-7613, PMID 24440150, PMCID PMC4792276, DOI 10.1016/j.immuni.2013.11.017, lire en ligne, consulté le )
- Yoshihiro Komohara, Yukio Fujiwara, Koji Ohnishi et Motohiro Takeya, « Tumor-associated macrophages: Potential therapeutic targets for anti-cancer therapy », Advanced Drug Delivery Reviews, vol. 99, , p. 180–185 (ISSN 0169-409X, DOI 10.1016/j.addr.2015.11.009, lire en ligne, consulté le )
- ↑ (en) Karen O. Dixon, Marcin Tabaka, Markus A. Schramm et Sheng Xiao, « TIM-3 restrains anti-tumour immunity by regulating inflammasome activation », Nature, vol. 595, no 7865, , p. 101–106 (ISSN 1476-4687, DOI 10.1038/s41586-021-03626-9, lire en ligne, consulté le )
- ↑ (en) Giuseppe Curigliano, Hans Gelderblom, Nicolas Mach et Toshihiko Doi, « Phase I/Ib Clinical Trial of Sabatolimab, an Anti–TIM-3 Antibody, Alone and in Combination with Spartalizumab, an Anti–PD-1 Antibody, in Advanced Solid Tumors », Clinical Cancer Research, vol. 27, no 13, , p. 3620–3629 (ISSN 1078-0432 et 1557-3265, DOI 10.1158/1078-0432.CCR-20-4746, lire en ligne, consulté le )
- ↑ (en) Abbas Shapouri‐Moghaddam, Saeed Mohammadian, Hossein Vazini et Mahdi Taghadosi, « Macrophage plasticity, polarization, and function in health and disease », Journal of Cellular Physiology, vol. 233, no 9, , p. 6425–6440 (ISSN 0021-9541 et 1097-4652, DOI 10.1002/jcp.26429, lire en ligne, consulté le )
- ↑ (en) Katharine D. Grugan, Francis L. McCabe, Michelle Kinder et Allison R. Greenplate, « Tumor-Associated Macrophages Promote Invasion while Retaining Fc-Dependent Anti-Tumor Function », The Journal of Immunology, vol. 189, no 11, , p. 5457–5466 (ISSN 0022-1767 et 1550-6606, DOI 10.4049/jimmunol.1201889, lire en ligne, consulté le )
- ↑ André Veillette et Jun Chen, « SIRPα–CD47 Immune Checkpoint Blockade in Anticancer Therapy », Trends in Immunology, vol. 39, no 3, , p. 173–184 (ISSN 1471-4906, DOI 10.1016/j.it.2017.12.005, lire en ligne, consulté le )
- ↑ (en) Cory Alvey, Dennis E Discher, « Engineering macrophages to eat cancer: from “marker of self” CD47 and phagocytosis to differentiation », Journal of Leukocyte Biology, vol. 102, no 1, , p. 31–40 (DOI 10.1189/jlb.4ri1216-516r, lire en ligne, consulté le )
- ↑ (en) Hanke L. Matlung, Katka Szilagyi, Neil A. Barclay et Timo K. van den Berg, « The CD47‐SIRPα signaling axis as an innate immune checkpoint in cancer », Immunological Reviews, vol. 276, no 1, , p. 145–164 (ISSN 0105-2896 et 1600-065X, DOI 10.1111/imr.12527, lire en ligne, consulté le )
- ↑ (en) Elvire Pons-Tostivint, Aurélien Latouche, Pauline Vaflard, Francesco Ricci, Delphine Loirat, Ségolène Hescot, Marie-Paule Sablin, Roman Rouzier, Maud Kamal, Claire Morel, Charlotte Lecerf, Vincent Servois, Xavier Paolett & Christophe Le Tourneau, MD, PhD, « Comparative Analysis of Durable Responses on Immune Checkpoint Inhibitors Versus Other Systemic Therapies: A Pooled Analysis of Phase III Trials », JCO Precision Oncology, (DOI 10.1200/PO.18.00114).
- ↑ Osipov A, Popovic A, Hopkins A et al. Tumour mutational burden (TMB) and response rates to immune checkpoint inhibitors (ICIs) targeting PD-1, CTLA-4, and combination, J Clin Oncol, 2019;372578
- Meric-Bernstam F, Larkin J, Tabernero J, Bonini C, Enhancing anti-tumour efficacy with immunotherapy combinations, Lancet, 2021;397:1010-1022
- ↑ (en) Michael A. Postow, Robert Sidlow et Matthew D. Hellmann, « Immune-Related Adverse Events Associated with Immune Checkpoint Blockade », New England Journal of Medicine, vol. 378, no 2, , p. 158–168 (ISSN 0028-4793 et 1533-4406, DOI 10.1056/nejmra1703481, lire en ligne, consulté le )
- ↑ Lyon AR, Yousaf N, Battisti NML, Moslehi J, Larkin J, Immune checkpoint inhibitors and cardiovascular toxicity, Lancet Oncol, 2018;19:e447-e458
- Syed Hussaini, Rania Chehade, Ronald Gabriel Boldt et Jacques Raphael, « Association between immune-related side effects and efficacy and benefit of immune checkpoint inhibitors - A systematic review and meta-analysis », Cancer Treatment Reviews, vol. 92, , p. 102134 (ISSN 1532-1967, PMID 33302134, DOI 10.1016/j.ctrv.2020.102134, lire en ligne, consulté le ).
- ↑ Joseph M. Unger, Riha Vaidya, Kathy S. Albain et Michael LeBlanc, « Sex Differences in Risk of Severe Adverse Events in Patients Receiving Immunotherapy, Targeted Therapy, or Chemotherapy in Cancer Clinical Trials », Journal of Clinical Oncology: Official Journal of the American Society of Clinical Oncology, vol. 40, no 13, , p. 1474–1486 (ISSN 1527-7755, PMID 35119908, PMCID 9061143, DOI 10.1200/JCO.21.02377, lire en ligne, consulté le ).
- ↑ (en) Morgane Denis, Michael Duruisseaux, Marie Brevet et Charles Dumontet, « How Can Immune Checkpoint Inhibitors Cause Hyperprogression in Solid Tumors? », Frontiers in Immunology, vol. 11, (ISSN 1664-3224, DOI 10.3389/fimmu.2020.00492, lire en ligne, consulté le )
- ↑ (en) Shotaro Chubachi, Hiroyuki Yasuda, Hidehiro Irie et Koichi Fukunaga, « A Case of Non-Small Cell Lung Cancer with Possible “Disease Flare” on Nivolumab Treatment », Case Reports in Oncological Medicine, vol. 2016, , e1075641 (ISSN 2090-6706, PMID 28116195, PMCID PMC5223009, DOI 10.1155/2016/1075641, lire en ligne, consulté le )
- (en) Stéphane Champiat, Laurent Dercle, Samy Ammari et Christophe Massard, « Hyperprogressive Disease Is a New Pattern of Progression in Cancer Patients Treated by Anti-PD-1/PD-L1 », Clinical Cancer Research, vol. 23, no 8, , p. 1920–1928 (ISSN 1078-0432 et 1557-3265, DOI 10.1158/1078-0432.CCR-16-1741, lire en ligne, consulté le )
- ↑ (en) Giuseppe Lo Russo, Massimo Moro, Michele Sommariva et Valeria Cancila, « Antibody–Fc/FcR Interaction on Macrophages as a Mechanism for Hyperprogressive Disease in Non–small Cell Lung Cancer Subsequent to PD-1/PD-L1 Blockade », Clinical Cancer Research, vol. 25, no 3, , p. 989–999 (ISSN 1078-0432 et 1557-3265, DOI 10.1158/1078-0432.CCR-18-1390, lire en ligne, consulté le )
- (en) Shumei Kato, Aaron Goodman, Vighnesh Walavalkar et Donald A. Barkauskas, « Hyperprogressors after Immunotherapy: Analysis of Genomic Alterations Associated with Accelerated Growth Rate », Clinical Cancer Research, vol. 23, no 15, , p. 4242–4250 (ISSN 1078-0432 et 1557-3265, PMID 28351930, PMCID PMC5647162, DOI 10.1158/1078-0432.CCR-16-3133, lire en ligne, consulté le )
- (en) Maxime Frelaut, Christophe Le Tourneau et Edith Borcoman, « Hyperprogression under Immunotherapy », International Journal of Molecular Sciences, vol. 20, no 11, , p. 2674 (ISSN 1422-0067, PMID 31151303, PMCID PMC6600249, DOI 10.3390/ijms20112674, lire en ligne, consulté le )
- ↑ (en) Xueping Wang, Fang Wang, Mengjun Zhong et Yosef Yarden, « The biomarkers of hyperprogressive disease in PD-1/PD-L1 blockage therapy », Molecular Cancer, vol. 19, no 1, , p. 81 (ISSN 1476-4598, DOI 10.1186/s12943-020-01200-x, lire en ligne, consulté le )
- (en) Dennis Ledford, William Busse, Benjamin Trzaskoma, Theodore A. Omachi, Karin Rosén, Bradley E. Chipps, Allan T. Luskin et Paul G. Solari, « A randomized multicenter study evaluating Xolair persistence of response after long-term therapy », The Journal of Allergy and Clinical Immunology, , p. 162-169 (DOI 10.1016/j.jaci.2016.08.054, lire en ligne).
- ↑ Simone Camelliti, Valentino Le Noci, Francesca Bianchi et Claudia Moscheni, « Mechanisms of hyperprogressive disease after immune checkpoint inhibitor therapy: what we (don’t) know », Journal of Experimental & Clinical Cancer Research, vol. 39, no 1, , p. 236 (ISSN 1756-9966, PMID 33168050, PMCID PMC7650183, DOI 10.1186/s13046-020-01721-9, lire en ligne, consulté le )
Voir aussi
 Portail de la biologie
 Portail de la médecine